
Chapitre 6 — Formes galéniques, voies d’administration et PK descriptive · Topic 3 : Absorption et biodisponibilité · Leçon 3.1
Un médicament administré ailleurs que par voie intraveineuse doit franchir au moins une membrane biologique avant d’atteindre la circulation sanguine. Ce passage transmembranaire est la première étape de la pharmacocinétique : il conditionne la quantité de principe actif qui sera absorbée, distribuée puis éliminée. Cette leçon décrit la structure de la membrane, les modes de passage (diffusion passive, diffusion facilitée, transport actif) et les transporteurs membranaires (efflux et influx), acteurs majeurs des interactions médicamenteuses modernes.
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- décrire la bicouche lipidique et ses implications sur la perméabilité membranaire ;
- distinguer diffusion passive, diffusion facilitée et transport actif ;
- énoncer la loi de Fick et ses paramètres ;
- expliquer l’influence du pH et de l’ionisation sur le passage transmembranaire ;
- identifier les principaux transporteurs d’efflux (P-gp, BCRP) et d’influx (OATs, OCTs) et leur rôle dans les interactions médicamenteuses.
🧭 Plan de la leçon
- La membrane biologique, une barrière lipophile
- Modes de passage transmembranaire
- Diffusion passive et loi de Fick
- Transport actif et diffusion facilitée
- Transporteurs d’efflux et d’influx
1. La membrane biologique, une barrière lipophile
Un antibiotique très hydrophile, comme la vancomycine, n’est pratiquement pas absorbé par voie orale : il faut l’administrer par voie IV pour obtenir une concentration plasmatique efficace. À l’inverse, un antifongique liposoluble comme le fluconazole traverse facilement la muqueuse digestive et s’administre indifféremment par voie orale ou IV. Toute la pharmacocinétique commence à la membrane.
Sauf pour la voie IV (qui court-circuite le passage), un médicament doit franchir au moins une membrane cellulaire pour atteindre la circulation systémique. Les membranes biologiques sont essentiellement composées d’une matrice lipidique : leur perméabilité est donc conditionnée par le caractère lipophile ou hydrophile du principe actif (PA).
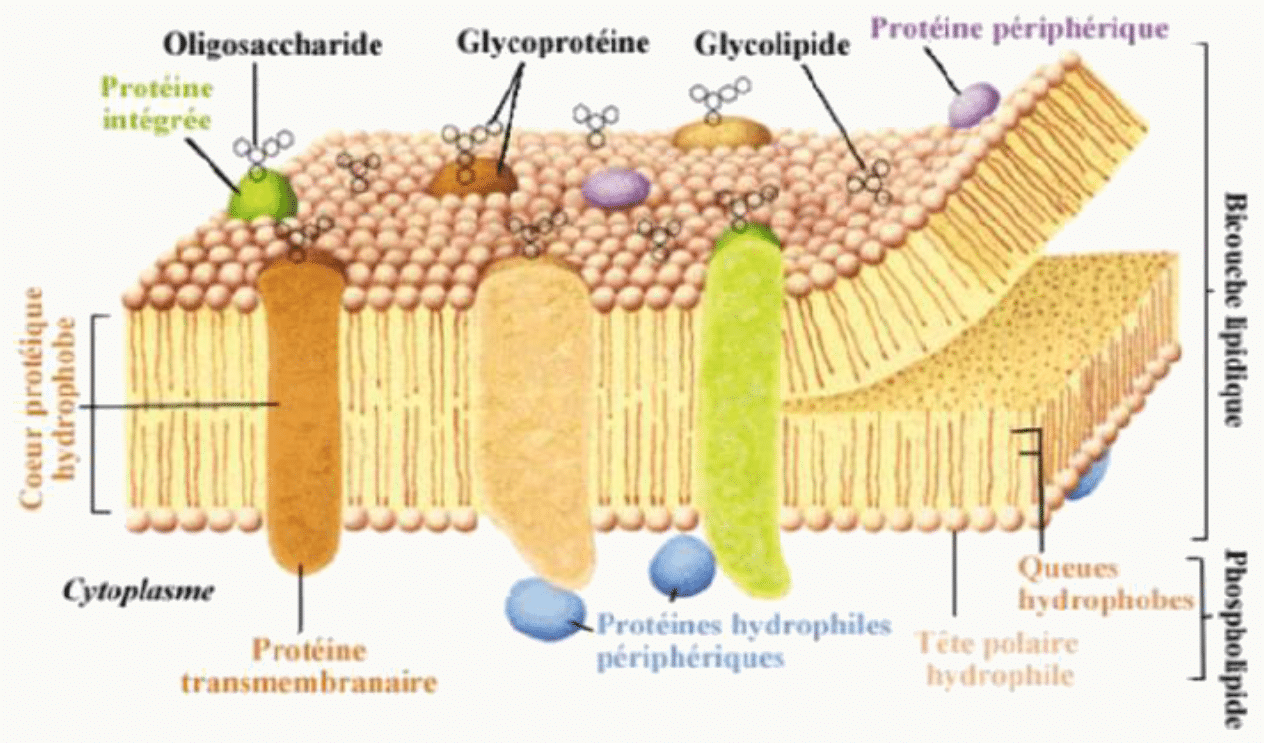
Bicouche phospholipidique à structure lipophile, dans laquelle sont insérées des protéines transmembranaires (canaux, transporteurs, récepteurs). Elle favorise le passage des molécules liposolubles et fait obstacle aux grosses molécules ainsi qu’aux molécules hydrosolubles.
Les grosses molécules — notamment celles fixées aux protéines plasmatiques — ne franchissent pas la membrane ; seule la fraction libre du médicament est diffusible. Ce point sera repris au chapitre distribution (Leçon 4.1).
2. Modes de passage transmembranaire
Le passage d’un principe actif à travers une membrane peut se faire de deux façons :
- De manière directe — à travers la bicouche lipidique (pour les molécules liposolubles) ou par les pores aqueux (petites molécules hydrosolubles) ;
- De manière indirecte — à l’aide de transporteurs membranaires (protéines de transport).
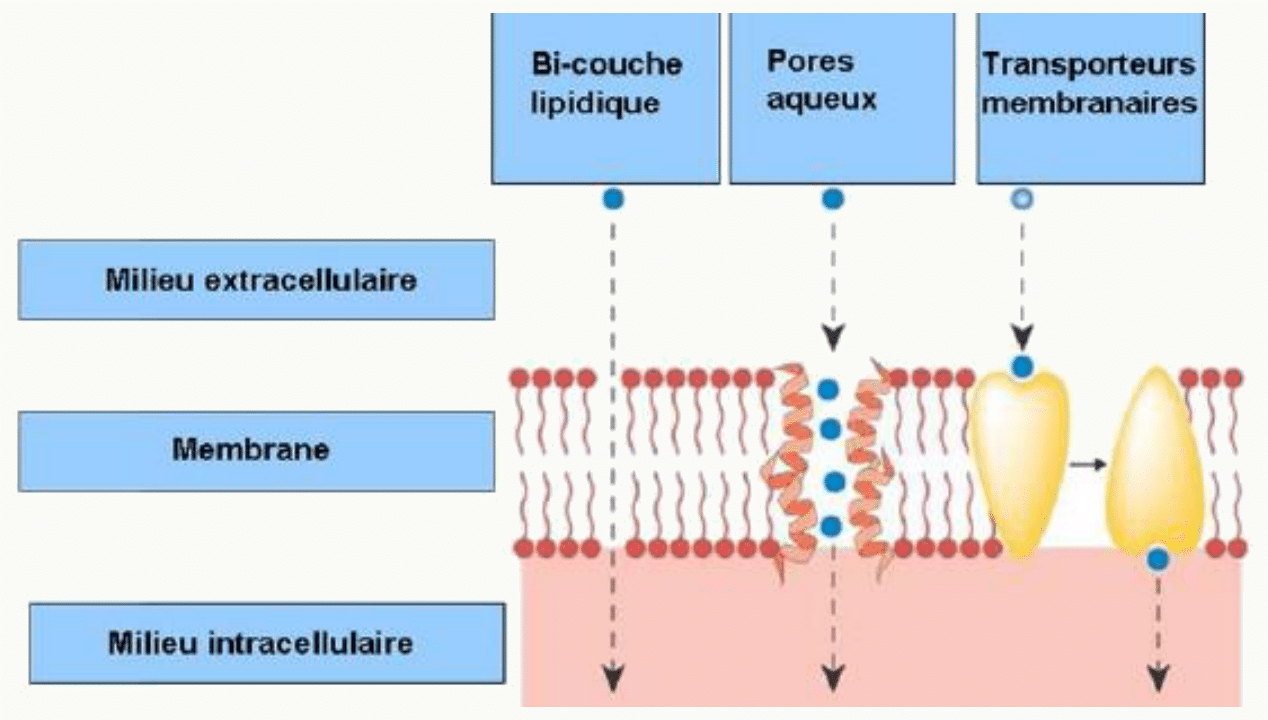
Le franchissement dépend de trois grands facteurs :
- l’irrigation du tissu (débit sanguin local) ;
- les propriétés physico-chimiques du médicament — poids moléculaire, lipophilie, degré d’ionisation ;
- la présence éventuelle de transporteurs spécifiques du PA.
Le transport transmembranaire peut être :
- Passif ou facilité — sans dépense d’énergie ;
- Actif — avec dépense d’énergie (hydrolyse d’ATP).
- Médicaments liposolubles → diffusion passive à travers la bicouche (mode dominant).
- Médicaments hydrosolubles → passage par pores aqueux (diffusion passive) ou par transporteurs (diffusion facilitée / transport actif).
3. Diffusion passive et loi de Fick
La diffusion passive est le mode de transfert le plus courant. Elle se produit :
- à travers les pores aqueux — pour l’eau, l’alcool, certains sucres et de très rares médicaments hydrosolubles (ex. sels de lithium) ;
- à travers la bicouche lipidique — pour la majorité des médicaments lipophiles, à condition qu’ils soient non ionisés et de faible poids moléculaire.
| Caractéristique | Diffusion passive |
|---|---|
| Sens | Du milieu le plus concentré vers le moins concentré (gradient) |
| Énergie | Aucune — phénomène passif |
| Spécificité | Non spécifique, non saturable, non compétitive |
| Molécules concernées | Bonne liposolubilité, forme libre, forme non ionisée |
dQ / dt = K × D × S × (C2 − C1) / d
- dQ/dt — vitesse de transfert du PA ;
- C2 − C1 — gradient de concentration de part et d’autre de la membrane ;
- S — surface d’échange ; d — épaisseur de la membrane ;
- K — coefficient de partage du PA entre la membrane et la phase aqueuse (caractère lipophile) ;
- D — coefficient de diffusion dans la membrane.
Influence du pH. Un médicament dont l’ionisation dépend du pH n’est diffusible que sous sa forme non ionisée. La règle est simple :
- Acide faible — non ionisé à pH acide → absorption favorisée dans l’estomac ;
- Base faible — non ionisée à pH basique → absorption favorisée dans l’intestin.
Un médicament toujours ionisé (quel que soit le pH) est totalement hydrosoluble : il ne diffuse pas à travers la bicouche lipidique. Il doit soit passer par les pores aqueux (petites molécules), soit être pris en charge par un transporteur.
4. Transport actif et diffusion facilitée
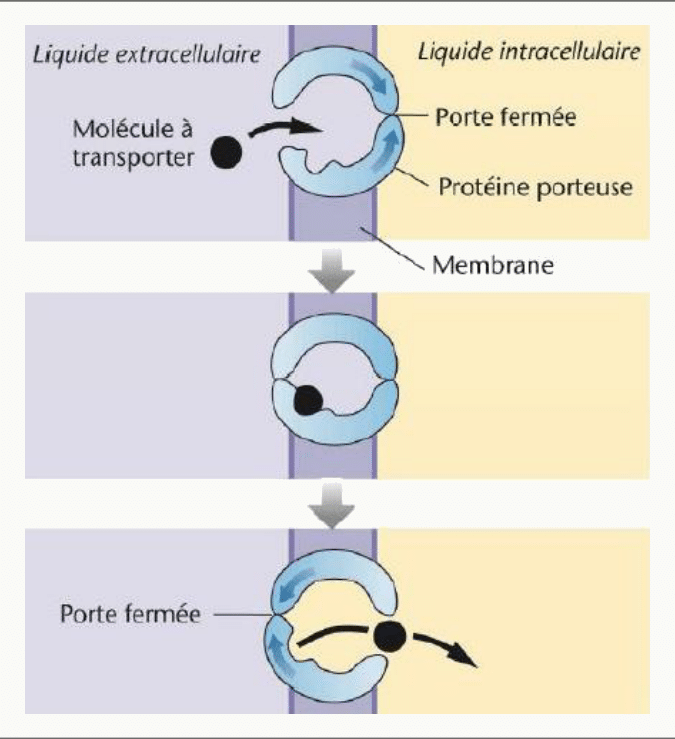
Les transporteurs membranaires sont des protéines insérées dans la bicouche. Ils s’associent aux molécules cibles et les déplacent d’un côté à l’autre de la membrane. Deux modes coexistent :
| Type de transport | Sens | Énergie | Substrats |
|---|---|---|---|
| Diffusion facilitée | Sens du gradient | Aucune | Médicaments proches de substances endogènes |
| Transport actif | Contre le gradient | Hydrolyse d’ATP | Ions et certains médicaments |
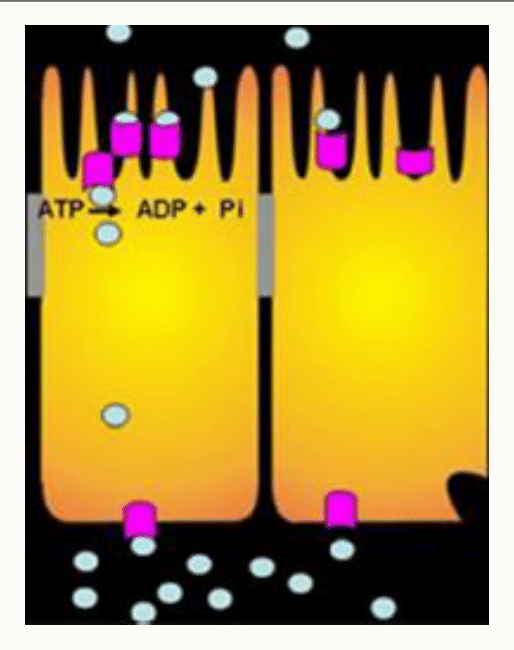
- Spécifiques d’une famille de substrats ;
- Saturables (nombre limité de sites) ;
- Compétitifs : deux substrats peuvent se disputer le même transporteur (base pharmacologique de nombreuses interactions) ;
- Activité génétiquement déterminée, parfois modifiée par induction ou inhibition médicamenteuse.
Ils sont particulièrement présents dans les entérocytes, les hépatocytes, les tubules rénaux, et jouent un rôle protecteur dans certains tissus (barrière hémato-encéphalique, barrière hémato-testiculaire, placenta).
5. Transporteurs d’efflux et d’influx
Selon le sens du transport, on distingue deux grandes catégories.
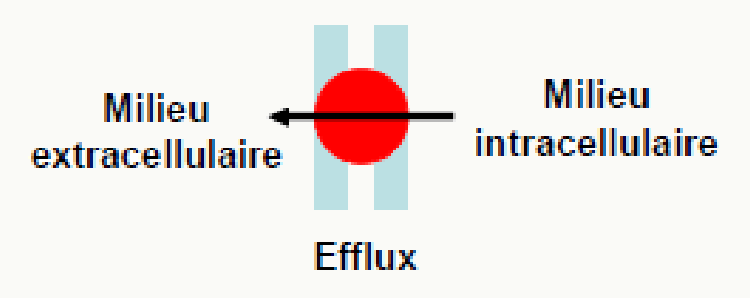
5.1 Transporteurs d’efflux — famille ABC
Les transporteurs ABC (ATP Binding Cassette) s’opposent à la pénétration du médicament dans la cellule ou favorisent sa sortie vers le milieu extracellulaire. Ils consomment de l’ATP. Les principaux sont :
- la P-glycoprotéine (P-gp, MDR1, ABCB1) ;
- la BCRP (Breast Cancer Resistance Protein).
Ils limitent la pénétration intestinale des médicaments substrats et sont à l’origine de nombreuses interactions médicamenteuses.
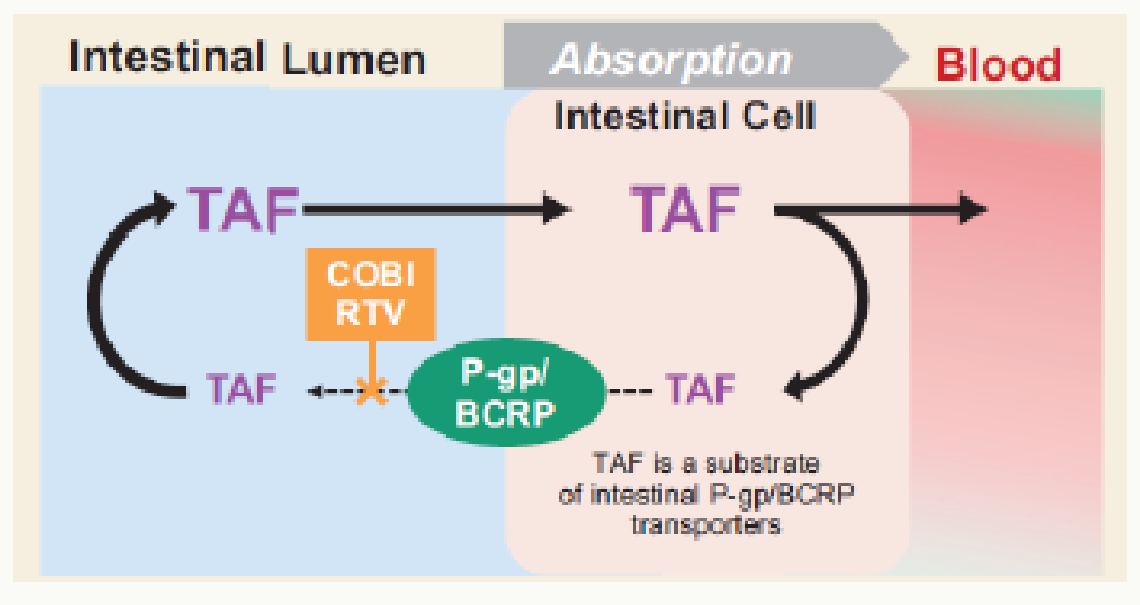
Le TAF (ténofovir alafénamide, antirétroviral) est substrat de la P-gp et de la BCRP au niveau intestinal : il pénètre par diffusion passive et ressort aussitôt sous l’action de ces pompes. Si l’on inhibe P-gp et BCRP (par exemple avec le cobicistat) :
- meilleure absorption digestive du TAF ;
- augmentation des concentrations plasmatiques et de la biodisponibilité ;
- risque d’augmentation de la toxicité.
Si les transporteurs sont induits, l’effet est inverse.
5.2 Transporteurs d’influx — famille SLC
Les transporteurs SLC (Solute Carrier) favorisent la pénétration du médicament dans la cellule. Ils prennent en charge des molécules ionisées qui ne pourraient pas franchir seules la bicouche :
- OATs (organic anion transporters) et OATPs (organic anion transporting polypeptides) ;
- OCTs (organic cation transporters) et OCTNs (novel organic cation transporters).
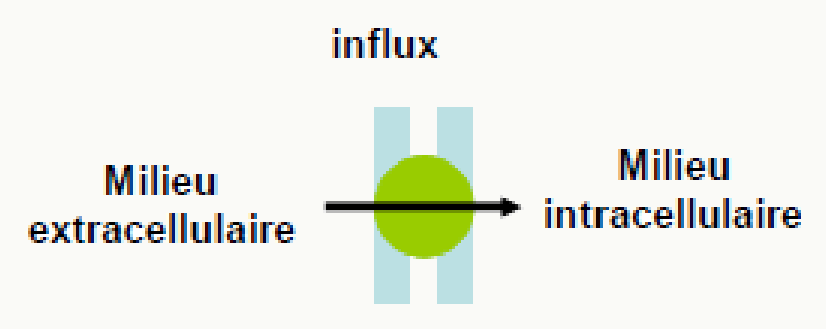
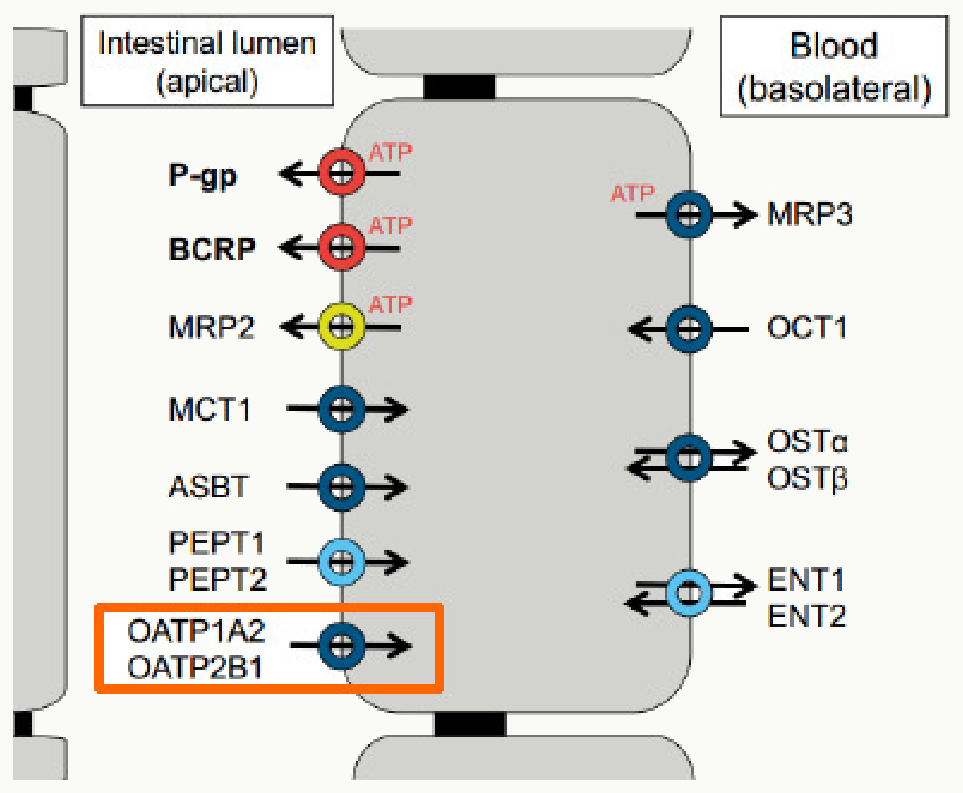
Les principaux transporteurs d’influx intestinaux sont OCT1, OATP1A2 et OATP2B1. Comme les efflux, ils sont responsables de nombreuses interactions pharmacocinétiques.
Il y a beaucoup plus de médicaments substrats de transporteurs d’efflux que d’influx. Les efflux (P-gp, BCRP) jouent un rôle de gatekeeper : ils limitent la pénétration intestinale, cérébrale (barrière hémato-encéphalique) et placentaire de nombreux xénobiotiques — ce qui explique le rôle protecteur historique attribué à ces barrières.
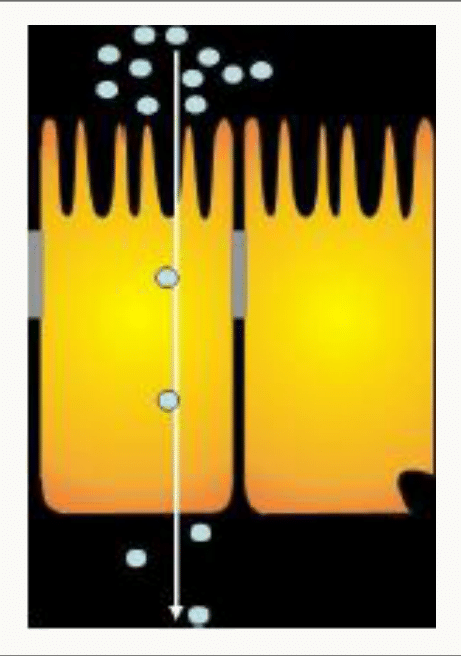
À l’échelle de l’entérocyte, transporteurs apicaux (P-gp, BCRP, OATP1A2…) et transporteurs basolatéraux forment un dispositif polarisé qui module finement l’absorption du principe actif.
🧠 À retenir absolument
- La membrane biologique est une bicouche lipidique : elle laisse passer les molécules liposolubles, non ionisées, de faible poids moléculaire.
- Passage direct (bicouche ou pores aqueux) ou indirect (transporteurs).
- Diffusion passive = sens du gradient, sans énergie, non saturable — mode le plus courant.
- Loi de Fick : dQ/dt ∝ surface, gradient, lipophilie ; ∝ 1/épaisseur.
- Acide faible → absorbé dans l’estomac ; base faible → absorbée dans l’intestin.
- Transport actif = contre gradient, avec ATP, saturable, compétitif.
- Efflux (P-gp, BCRP, famille ABC) = sort le PA de la cellule ; influx (OATs/OCTs, famille SLC) = fait entrer le PA.
- Les transporteurs sont la base de nombreuses interactions médicamenteuses (inhibition = ↑ concentration, induction = ↓ concentration).
❓ Questions fréquentes
Pourquoi la voie IV échappe-t-elle à la notion d’absorption ?
Parce qu’elle dépose directement le principe actif dans le compartiment sanguin systémique. Il n’y a plus de membrane à franchir avant d’atteindre le plasma, donc pas d’étape d’absorption au sens pharmacocinétique. C’est aussi pour cela que la voie IV sert de référence pour la biodisponibilité absolue (Leçon 3.3).
Pourquoi la lipophilie favorise-t-elle le passage transmembranaire ?
Parce que la membrane est elle-même une bicouche lipidique. Une molécule lipophile s’y dissout facilement et la traverse selon le gradient. Une molécule hydrophile, à l’inverse, est repoussée par la matrice lipidique : elle doit passer par les pores aqueux (rares pour les médicaments) ou par un transporteur.
Qu’est-ce qui distingue un transport actif d’une diffusion facilitée ?
Les deux utilisent des transporteurs protéiques membranaires. La diffusion facilitée se fait dans le sens du gradient, sans énergie. Le transport actif se fait contre le gradient et consomme de l’ATP. Les deux sont saturables, spécifiques et compétitifs, donc sensibles aux interactions.
Pourquoi l’inhibition d’une P-gp intestinale peut-elle augmenter la toxicité d’un médicament ?
Parce que la P-gp normalement refoule le principe actif de l’entérocyte vers la lumière intestinale, limitant son absorption. Son inhibition (par un autre médicament, un jus de pamplemousse, etc.) laisse passer beaucoup plus de PA vers la circulation : les concentrations plasmatiques augmentent, la biodisponibilité augmente, et le risque d’effet indésirable dose-dépendant aussi.
Un médicament acide faible peut-il être absorbé dans l’intestin ?
Oui, mais moins efficacement que dans l’estomac. À pH intestinal (proche de la neutralité), un acide faible est majoritairement ionisé donc hydrosoluble : sa diffusion passive à travers la bicouche est réduite. Il peut néanmoins être absorbé grâce à la très grande surface d’échange intestinale et à d’éventuels transporteurs spécifiques.
🚀 Pour aller plus loin
Pour poursuivre sur l’absorption et ses conséquences pharmacocinétiques :
- Leçon 3.2 — Absorption digestive et effet de premier passage hépatique : la suite logique du franchissement membranaire
- Chapitre 9 — Cibles et mécanismes d’action des médicaments : quand les transporteurs deviennent des cibles thérapeutiques
- Chapitre 8 — Variabilité de la réponse aux médicaments : polymorphismes génétiques des transporteurs et des enzymes
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.