
Chapitre 6 — Formes galéniques, voies d’administration et PK descriptive · Topic 3 : Absorption et biodisponibilité · Leçon 3.2
La voie orale est la plus utilisée en pratique. Mais avant d’atteindre la circulation sanguine générale, un principe actif avalé doit franchir la muqueuse digestive puis traverser le foie par la veine porte. Ce trajet impose deux séries d’obstacles : l’absorption digestive proprement dite, et l’effet de premier passage — intestinal puis hépatique — qui peut détruire une part importante du médicament avant son entrée dans la circulation systémique. Cette leçon décrit ces étapes, leurs facteurs de variabilité, et les voies d’administration qui permettent de contourner le premier passage hépatique.
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- définir l’absorption et la distinguer de la simple résorption ;
- décrire les étapes de l’absorption orale et les préalables (dissolution) ;
- lister les facteurs de variabilité intra- et inter-individuelle de l’absorption digestive ;
- expliquer l’effet de premier passage intestinal et hépatique et ses conséquences ;
- identifier les voies d’administration qui évitent l’effet de premier passage hépatique.
🧭 Plan de la leçon
- Absorption : définition et étapes
- Préalables à l’absorption orale
- Facteurs de variabilité
- Effet de premier passage intestinal et hépatique
- Voies évitant le premier passage hépatique
1. Absorption : définition et étapes
Un même principe actif administré à même dose peut donner deux courbes plasmatiques très différentes selon qu’il est avalé ou injecté en IV. La cause n’est pas physiologique mais trajectoire : par voie orale, une partie du PA est perdue lors de l’absorption puis lors de son premier contact avec le foie. Comprendre ces pertes, c’est comprendre pourquoi les doses orales sont presque toujours supérieures aux doses IV.
Ensemble des phénomènes permettant au principe actif (PA) de passer, sous forme dissoute, de son site d’administration à la circulation sanguine systémique (site de mesure des concentrations plasmatiques).
L’absorption ne concerne pas la voie IV, puisque le PA est injecté directement dans le compartiment sanguin. Elle concerne toutes les autres voies. Le terme résorption désigne le passage à travers une surface (peau, muqueuse) ; en PASS, absorption et résorption sont utilisés comme synonymes.
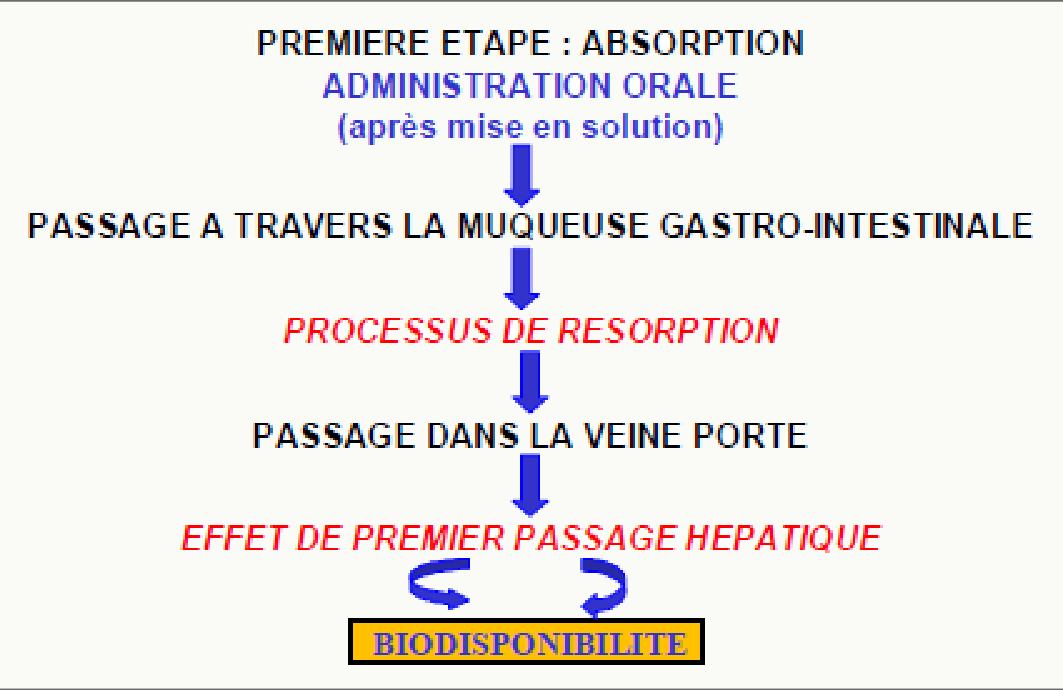
L’étape d’absorption par voie orale comprend deux phases :
- l’absorption digestive proprement dite — passage transmembranaire à travers l’épithélium digestif (diffusion passive ou transporteurs, cf. Leçon 3.1) ;
- les effets de premier passage intestinal et hépatique éventuels — biotransformations qui interviennent avant l’arrivée dans la circulation systémique.
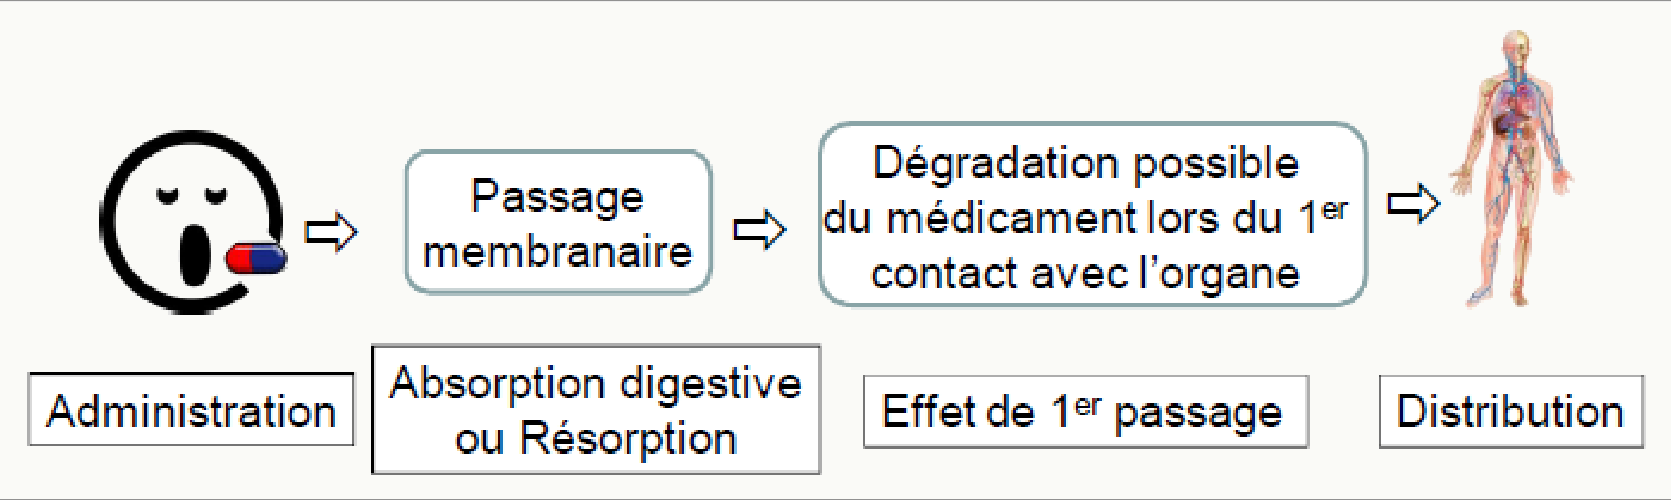
L’ensemble de ces processus est caractérisé par un paramètre pharmacocinétique unique : la biodisponibilité (Leçon 3.3).
2. Préalables à l’absorption orale
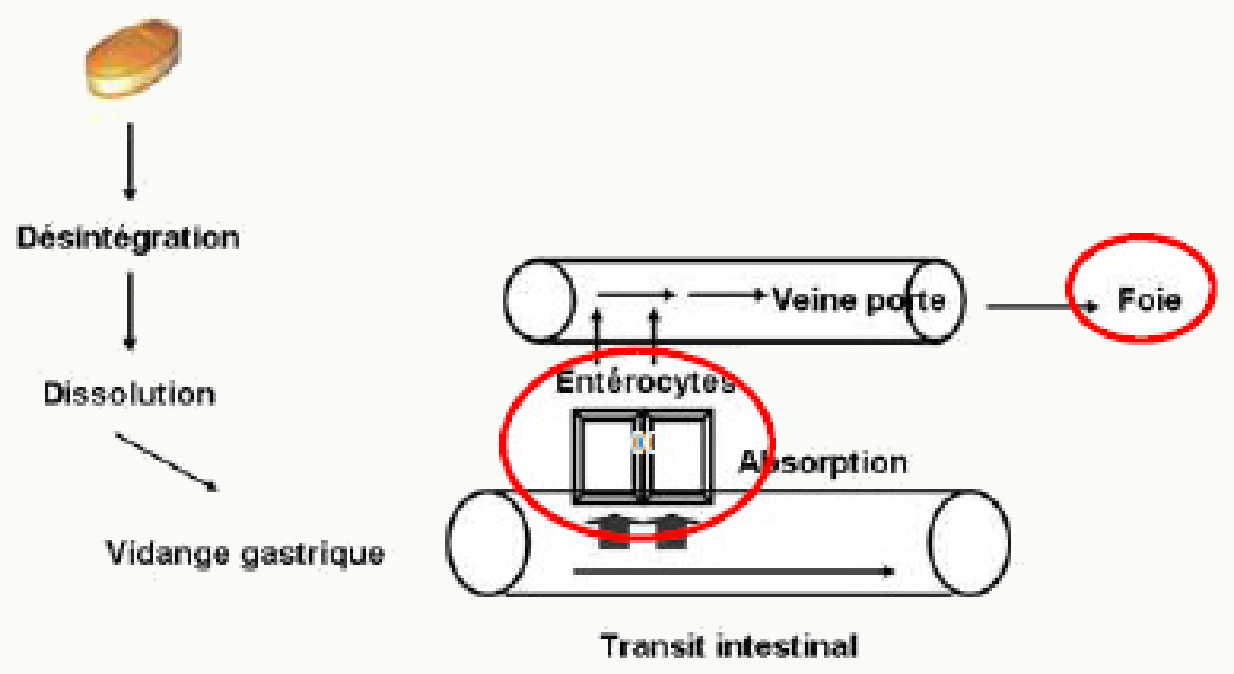
L’absorption digestive ne peut avoir lieu qu’après solubilisation du PA dans le tractus gastro-intestinal. Un principe actif administré sous forme solide (comprimé, gélule) doit d’abord se désintégrer puis se dissoudre pour être présenté à la muqueuse sous forme moléculaire.
- Ingestion du comprimé / gélule ;
- Désintégration dans le milieu digestif ;
- Dissolution du PA sous forme moléculaire ;
- Passage transmembranaire à travers l’épithélium digestif ;
- Passage dans la veine porte puis dans le foie ;
- Arrivée dans la circulation systémique.
3. Facteurs de variabilité de l’absorption digestive
L’absorption digestive dépend de trois groupes de facteurs.
| Groupe | Facteurs |
|---|---|
| Propriétés physico-chimiques du PA |
|
| Formes galéniques |
|
| Facteurs liés au patient |
|
Il existe d’importantes variabilités intra- et inter-individuelles de l’absorption digestive. Deux patients ayant reçu la même dose orale peuvent avoir des concentrations plasmatiques très différentes — d’où l’intérêt du suivi thérapeutique pour les médicaments à marge étroite (voir Chapitre 4, Leçon 2.1).
4. Effet de premier passage intestinal et hépatique
Métabolisation pré-systémique du principe actif dès son premier contact avec un organe capable de le biotransformer. Il correspond à la perte de médicament avant son arrivée dans la circulation générale.
Cet effet concerne un grand nombre de médicaments administrés par voie orale. Deux localisations principales :
- au niveau des entérocytes — effet de premier passage intestinal ;
- au niveau des hépatocytes — effet de premier passage hépatique (le plus important).
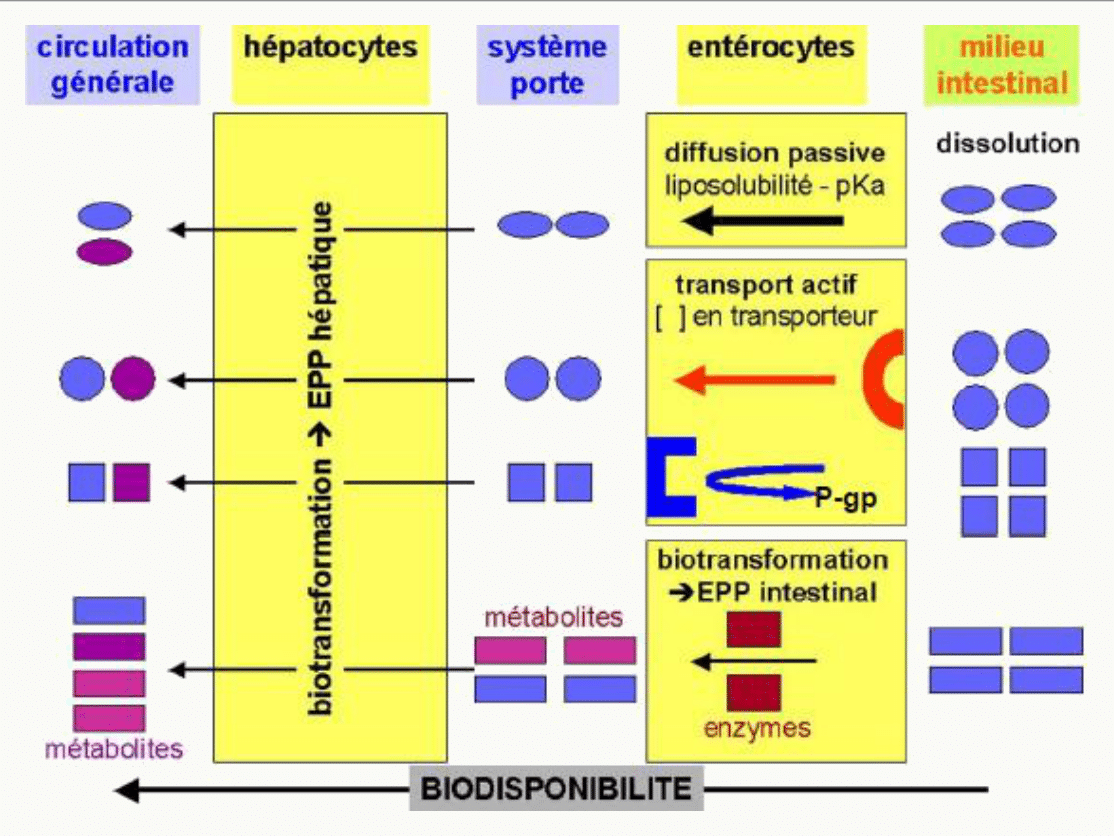
- Diminution de l’efficacité si les métabolites formés sont inactifs (cas le plus fréquent) ;
- Conservation ou augmentation de l’efficacité si les métabolites sont actifs — c’est le principe des prodrogues, administrées sous forme inactive et activées par le foie ;
- Augmentation de la toxicité si les métabolites sont plus toxiques que le médicament initial.
Les principaux facteurs influençant l’effet de premier passage sont : le métabolisme entérocytaire, le métabolisme hépatique, les transporteurs, le polymorphisme génétique des enzymes, les interactions médicamenteuses et certains états pathologiques (digestifs, hépatiques ou hémodynamiques).
Un exemple classique de prodrogue français est le clopidogrel (Plavix®) : la molécule ingérée est inactive et n’exerce son effet antiplaquettaire qu’après bioactivation hépatique par le CYP2C19. Les patients porteurs de variants « lents » de CYP2C19 activent mal le médicament, ce qui a conduit à une alerte de la FDA en 2010 et à une mention spécifique dans le RCP.
5. Voies d’administration évitant le premier passage hépatique
Il est possible de court-circuiter le foie en choisissant certaines voies d’administration. C’est un enjeu majeur pour les molécules très dégradées lors du premier passage.
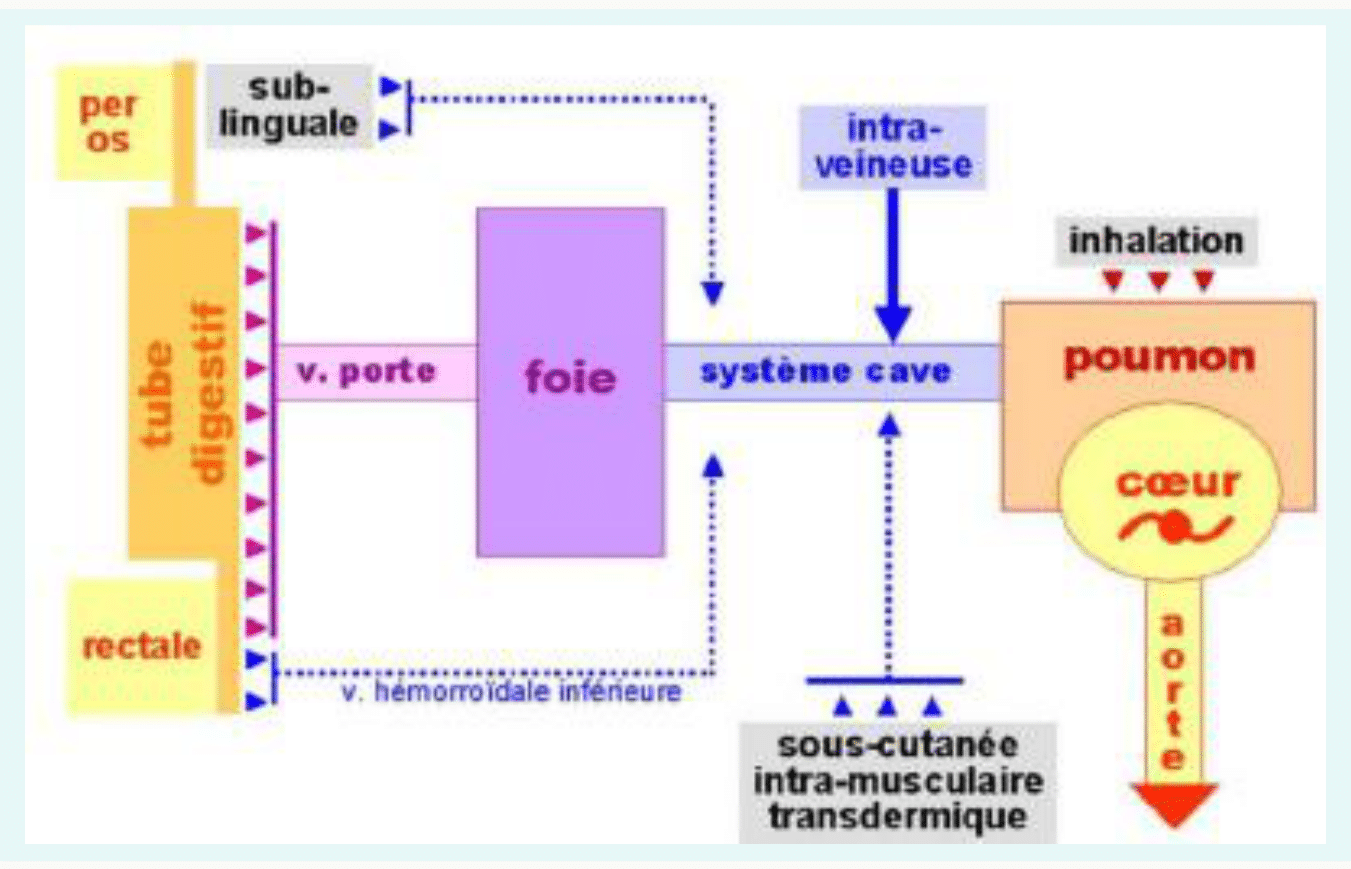
| Voies non parentérales | Voies parentérales (injection) |
|---|---|
|
|
La voie rectale haute n’évite pas le premier passage hépatique : le drainage veineux se fait alors par la veine hémorroïdaire supérieure, puis par la veine porte, et donc par le foie. Seule la voie rectale basse (veine hémorroïdaire inférieure) le contourne — mais la position du suppositoire n’est pas contrôlable en pratique.
🧠 À retenir absolument
- Absorption = passage du PA dissous de son site d’administration jusqu’à la circulation systémique — ne concerne pas l’IV.
- L’absorption orale suit deux phases : absorption digestive + effet de premier passage.
- Dissolution obligatoire avant absorption (petites particules, forme galénique adaptée).
- Trois groupes de facteurs de variabilité : propriétés du PA, forme galénique, patient.
- Effet de premier passage = biotransformation pré-systémique, surtout hépatique, parfois intestinale.
- Conséquences possibles : ↓ efficacité, activation d’une prodrogue, ↑ toxicité.
- Voies qui évitent le premier passage : IV, IM, SC, sublinguale, nasale, inhalée, transdermique, rectale basse.
❓ Questions fréquentes
Pourquoi la voie IV n’a-t-elle pas d’effet de premier passage hépatique ?
Parce qu’elle dépose le principe actif dans la veine cubitale (ou jugulaire) : le sang retourne au cœur droit par la veine cave supérieure, puis passe par le poumon avant d’être distribué à tous les organes, dont le foie. Le PA atteint donc la circulation systémique avant de rencontrer les hépatocytes ; il n’y a pas de perte pré-systémique.
Qu’est-ce qu’une prodrogue ?
Une prodrogue est un médicament administré sous une forme inactive, qui devient active après biotransformation dans l’organisme — le plus souvent au niveau hépatique. L’effet de premier passage est ici un atout thérapeutique : il permet de contourner un problème de goût, d’instabilité ou d’absorption du principe actif final.
Pourquoi certains médicaments doivent-ils être pris à jeun et d’autres au cours du repas ?
Parce que l’alimentation modifie l’absorption : la vidange gastrique ralentit, le pH change, la biodisponibilité peut baisser (compétition avec les nutriments, précipitation avec le calcium des laitages, adsorption sur les fibres) ou au contraire augmenter (facteur solubilisant des lipides pour un PA lipophile). Les recommandations du RCP reflètent ces effets, mesurés en études pharmacocinétiques.
Un comprimé écrasé garde-t-il ses propriétés pharmacocinétiques ?
Pas toujours. Certaines formes (comprimés gastro-résistants, à libération prolongée) reposent sur un enrobage ou une matrice qui contrôle la libération du PA. Les écraser détruit ce dispositif : on obtient une libération immédiate d’une forte dose, avec risque de pic toxique — et perte de la protection anti-acide (le PA peut être détruit dans l’estomac).
Pourquoi la voie sublinguale est-elle si rapide ?
Parce que la muqueuse sublinguale est très vascularisée et que le sang y est drainé directement par les gros vaisseaux jugulaires vers la veine cave supérieure. Le principe actif atteint donc la circulation systémique sans premier passage hépatique et sans délai lié à la vidange gastrique. C’est pourquoi la voie sublinguale est utilisée pour les traitements d’urgence (trinitrine dans l’angor).
🚀 Pour aller plus loin
Pour prolonger la lecture :
- Leçon 3.3 — Biodisponibilité absolue et relative : la mesure de ce qui reste après l’absorption
- Chapitre 7 — Pharmacocinétique quantitative : quantifier ce qui traverse la muqueuse
- Chapitre 8 — Variabilité de la réponse aux médicaments : pourquoi la même dose orale ne donne pas la même concentration chez tout le monde
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.