
Chapitre 6 — Formes galéniques, voies d’administration et PK descriptive · Topic 4 : Distribution, métabolisme et élimination · Leçon 4.3
Après la phase I qui a introduit un groupement polaire, la phase II du métabolisme parachève la transformation en greffant sur le médicament une molécule endogène très hydrophile — le plus souvent l’acide β-glucuronique. Le métabolite conjugué, très hydrosoluble, quitte l’organisme par le rein ou la bile. En parallèle, l’activité des enzymes de phase I comme de phase II peut être induite ou inhibée par de nombreux médicaments et substances alimentaires : c’est la source principale des interactions médicamenteuses pharmacocinétiques.
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- définir les réactions de phase II et citer les principales voies (gluco-, glyco-, sulfoconjugaison) ;
- décrire la glucuronoconjugaison (UDP-glucuronyl-transférases) et son effet sur l’élimination ;
- distinguer induction et inhibition enzymatiques et prévoir leurs conséquences ;
- citer les principaux inducteurs (rifampicine, phénobarbital, millepertuis, tabac) et inhibiteurs (macrolides, azolés, ritonavir, pamplemousse) du CYP3A4 ;
- expliquer l’effet « boost » du ritonavir et la contre-indication rifampicine/névirapine.
🧭 Plan de la leçon
- Réactions de phase II : principe général
- Glucuronoconjugaison et autres voies
- Induction enzymatique
- Inhibition enzymatique
- Interactions médicamenteuses cliniques
1. Réactions de phase II : principe général
Une jeune femme sous contraceptif oral se voit prescrire du millepertuis (phytothérapie en vente libre) pour son moral. Trois mois plus tard, elle est enceinte. Le millepertuis est un puissant inducteur du CYP3A4 : il a accéléré le métabolisme des œstroprogestatifs et fait chuter leurs concentrations plasmatiques. C’est un échec de contraception par interaction pharmacocinétique.
Les réactions de phase II sont des réactions de conjugaison : fixation covalente sur le PA — ou sur un métabolite formé lors de la phase I — d’une molécule endogène polaire. Le but est de rendre le composé plus hydrosoluble, donc plus facilement éliminable par le rein ou la bile.
Les principales voies de conjugaison sont :
- l’acide β-glucuronique — glucuronoconjugaison (+++), voie majeure ;
- la glycine — glycoconjugaison ;
- le sulfate — sulfoconjugaison ;
- d’autres radicaux (méthyl, acétyl, glutathion).
2. Glucuronoconjugaison et autres voies
La glucuronoconjugaison est la voie de phase II la plus fréquente. Elle est catalysée par des UDP-glucuronyl-transférases (UGT) : l’acide β-glucuronique est fixé sur un atome d’oxygène, d’azote ou de soufre de la molécule cible. Résultat : augmentation de l’hydrosolubilité et facilitation de l’élimination urinaire.
- Paracétamol — glucurono- et sulfoconjugué à ~90 % ; élimination urinaire du métabolite hydrosoluble.
- Morphine — glucuronoconjuguée en morphine-3-glucuronide (inactif) et morphine-6-glucuronide (actif, plus puissant que la morphine elle-même).
Comme les enzymes de phase I, les enzymes de phase II peuvent être induites ou inhibées par d’autres médicaments, ce qui génère des interactions médicamenteuses (+++).
La conjugaison ne rend pas toujours le composé inactif. La morphine-6-glucuronide et le minoxidil sulfate sont des exemples de métabolites conjugués plus actifs que la molécule mère. La règle « phase II = inactivation » est fausse dans le détail.
3. Induction enzymatique
L’induction enzymatique est une augmentation de la synthèse des enzymes de métabolisation sous l’action d’une substance inductrice. Le second médicament, substrat de l’enzyme, voit alors sa métabolisation accélérée.
- Diminution des concentrations plasmatiques (ou sanguines) du médicament substrat.
- Perte d’efficacité si les métabolites sont inactifs (cas le plus fréquent).
- À l’inverse, augmentation de la toxicité si les métabolites sont actifs ou toxiques (cas d’une prodrogue ou du paracétamol chez l’alcoolique chronique).
L’induction est un phénomène :
- non immédiat — il faut plusieurs jours à quelques semaines (synthèse protéique) ;
- saturable ;
- d’intensité variable d’un individu à l’autre ;
- réversible à l’arrêt du traitement inducteur (retour à la normale en jours à semaines).
- les antiépileptiques (anticonvulsivants) — phénobarbital, carbamazépine, phénytoïne ;
- les anti-infectieux — rifampicine (antituberculeux), efavirenz (antirétroviral) ;
- le millepertuis (Hypericum perforatum, phytothérapie) ;
- le tabac et l’alcool (chroniques).
Exemple du cours : l’induction du métabolisme de la névirapine (antirétroviral métabolisé par le CYP3A4) par la rifampicine constitue une contre-indication ; les concentrations de névirapine chutent, avec risque d’échec du traitement anti-VIH.
4. Inhibition enzymatique
L’inhibition enzymatique est une diminution du métabolisme d’un médicament (dit « victime ») par une seconde substance (l’inhibiteur). Il s’agit le plus souvent d’un effet compétitif : deux médicaments métabolisés par la même enzyme entrent en compétition pour son site actif ; celui qui a la plus forte affinité est métabolisé préférentiellement, l’autre s’accumule.
- Effet rapide après administration de l’inhibiteur (pas besoin d’attendre la synthèse enzymatique).
- Augmentation des concentrations plasmatiques du médicament substrat.
- Majoration de l’effet et toxicité, surtout pour les médicaments à marge thérapeutique étroite.
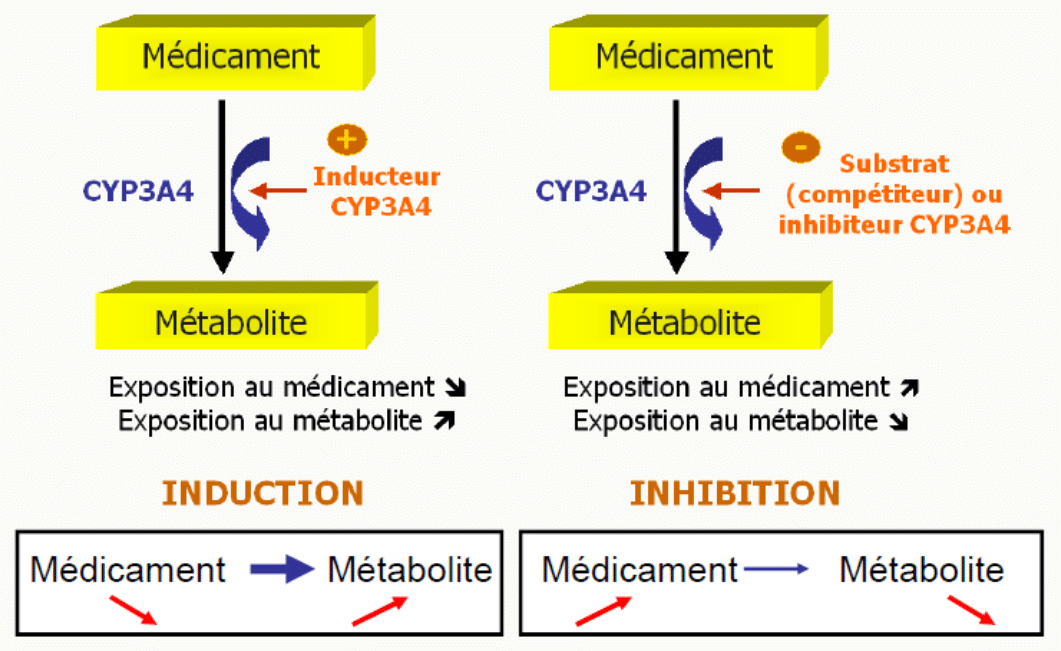
- médicaments cardiovasculaires — amiodarone, diltiazem, vérapamil ;
- antibiotiques — macrolides (érythromycine, clarithromycine) ;
- antifongiques azolés — itraconazole, kétoconazole ;
- antirétroviraux — ritonavir ;
- alimentaire : jus de pamplemousse.
Un effet « boost » peut être recherché : en associant un inhibiteur à petite dose (comme le ritonavir), on augmente les concentrations plasmatiques du principe actif « boosté » et on peut réduire la posologie ou la fréquence des prises. Deux exemples cités par le cours :
- Kaletra® — association fixe de lopinavir et de ritonavir : c’est le premier concept d’inhibition enzymatique intentionnellement intégrée dans une forme galénique ;
- Tacrolimus® — immunosuppresseur métabolisé par le CYP3A4 : sa posologie doit être fortement adaptée (jusqu’à un facteur 20 : 0,5 mg deux fois par jour vs 0,5 mg tous les 10 jours) en fonction d’une association ou non au Kaletra®.
5. Interactions médicamenteuses cliniques
Les interactions médicamenteuses liées aux CYP450 peuvent conduire à des contre-indications formelles : par baisse importante (inducteur = perte d’efficacité) ou par élévation importante (inhibiteur = toxicité) des concentrations plasmatiques.
- Inducteurs non médicamenteux : millepertuis, tabac, alcool chronique.
- Inhibiteurs non médicamenteux : jus de pamplemousse (inhibiteur intestinal du CYP3A4).
Ne pas oublier ces « inducteurs/inhibiteurs cachés » dans l’anamnèse : le patient sous statine qui boit du jus de pamplemousse chaque matin risque une rhabdomyolyse.
Certains médicaments sont métabolisés par plusieurs isoenzymes du CYP450, ce qui majore le risque d’interactions. À l’inverse, un médicament éliminé sous forme inchangée par le rein (sans métabolisme, ex. : metformine) n’est pas concerné par ces interactions CYP — mais il peut l’être par d’autres (transporteurs, pH urinaire ; voir Leçon 4.4).
Le ritonavir, utilisé aujourd’hui presque exclusivement comme booster pharmacocinétique à faible dose (100 mg), a été initialement développé comme inhibiteur de protéase du VIH à pleine dose (600 mg). Son effet inhibiteur puissant sur le CYP3A4 a fait son succès dans les associations fixes anti-VIH et anti-VHC (Paxlovid® contre le SARS-CoV-2 exploite le même principe).
🧠 À retenir absolument
- Phase II = conjugaison avec une molécule endogène polaire (acide β-glucuronique +++, glycine, sulfate).
- Glucuronoconjugaison catalysée par les UDP-glucuronyl-transférases (paracétamol, morphine).
- Induction enzymatique = synthèse accrue d’enzymes → baisse des concentrations plasmatiques → perte d’efficacité. Non immédiate, réversible. Inducteurs : rifampicine, phénobarbital, millepertuis, tabac, alcool.
- Inhibition enzymatique = compétition sur l’enzyme → hausse des concentrations plasmatiques → toxicité. Effet rapide. Inhibiteurs du CYP3A4 : macrolides, azolés, ritonavir, amiodarone, jus de pamplemousse.
- Effet « boost » recherché du ritonavir (Kaletra®, Paxlovid®) et adaptation posologique majeure du tacrolimus.
❓ Questions fréquentes
Pourquoi le jus de pamplemousse est-il déconseillé avec certains médicaments ?
Le jus de pamplemousse contient des furanocoumarines qui inhibent de manière irréversible le CYP3A4 intestinal. Résultat : les médicaments substrats (statines type simvastatine, immunosuppresseurs, certains antihypertenseurs, alprazolam…) voient leur métabolisme de premier passage réduit et leurs concentrations plasmatiques nettement augmentées, avec risque de toxicité. L’effet peut durer 24 à 72 heures après la dernière consommation.
Combien de temps met un inducteur pour agir ?
Contrairement à un inhibiteur (effet en quelques heures), un inducteur nécessite la synthèse de nouvelles enzymes : son effet plein s’installe en 1 à 3 semaines et disparaît en 1 à 4 semaines après l’arrêt. C’est un piège classique : la baisse d’efficacité d’un médicament peut être décalée par rapport à l’introduction de l’inducteur.
Le millepertuis est-il vraiment un inducteur puissant ?
Oui. Le millepertuis (Hypericum perforatum) est un puissant inducteur du CYP3A4 et de la P-glycoprotéine. Il est contre-indiqué avec plusieurs classes majeures : contraceptifs oraux, immunosuppresseurs (ciclosporine, tacrolimus), antirétroviraux, anticoagulants oraux directs, antinéoplasiques oraux… Bien qu’en vente libre, il expose à des interactions cliniquement graves.
Pourquoi associe-t-on ritonavir + lopinavir dans le Kaletra® ?
Le ritonavir, à faible dose, inhibe le CYP3A4 et bloque le métabolisme du lopinavir : les concentrations plasmatiques du lopinavir sont maintenues élevées, l’effet antiviral prolongé, et les prises réduites. C’est l’illustration d’une interaction pharmacocinétique intentionnellement exploitée — le même principe est utilisé dans le Paxlovid® (nirmatrelvir/ritonavir).
Un métabolite conjugué est-il toujours inactif ?
Non. La morphine-6-glucuronide, formée à partir de la morphine par glucuronoconjugaison, est plus puissante que la morphine elle-même sur le récepteur μ opioïde. De même, le minoxidil sulfate est l’espèce active du minoxidil. La règle « conjugaison = inactivation » est une simplification : elle est vraie pour la majorité des médicaments mais admet des exceptions cliniquement importantes.
🚀 Pour aller plus loin
Pour clore le devenir du médicament avec l’élimination et pour reprendre le premier passage hépatique :
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.