
Chapitre 6 — Formes galéniques, voies d’administration et PK descriptive · Topic 2 : Voies d’administration · Leçon 2.3
Choisir une voie d’administration n’est jamais neutre : la même DCI, à la même dose, produit des courbes concentration-temps radicalement différentes selon qu’elle est avalée, injectée en IV, appliquée en patch ou déposée sous la langue. Ce choix conditionne la vitesse d’apparition de l’effet, sa durée, la fraction qui atteint la circulation (biodisponibilité) et la variabilité observée entre patients. Cette leçon ferme le topic « Voies d’administration » en reliant les choix cliniques (leçons 2.1 et 2.2) aux conséquences pharmacocinétiques chiffrables — l’ouverture directe vers la PK descriptive du topic 3.
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- énumérer les critères de choix de la voie d’administration (effet, vitesse, patient, pathologie, produit) ;
- distinguer effet local et effet systémique et savoir qu’aucune voie n’est parfaitement locale ;
- définir la pharmacocinétique descriptive et l’acronyme ADME ;
- lire une courbe concentration-temps (Cmax, Tmax, ASC) et une courbe effet-concentration sigmoïde ;
- comprendre pourquoi une même dose peut produire des effets différents selon les patients (variabilité).
🧭 Plan de la leçon
- Les cinq critères du choix de la voie
- Effet local vs effet systémique : une frontière poreuse
- Pharmacocinétique descriptive : définition et acronyme ADME
- Lire une courbe concentration-temps et une courbe effet-concentration
- Même dose, effets différents : la variabilité de la réponse
1. Les cinq critères du choix de la voie
Face à un enfant fébrile qui vomit, on abandonne le paracétamol comprimé pour le suppositoire. Face à un choc anaphylactique, on abandonne la voie orale pour l’adrénaline IM. Face à un fumeur en sevrage, on abandonne l’ingestion pour le patch de nicotine. À chaque fois, le choix est piloté par un ensemble de critères convergents.
Le cours de Sorbonne identifie cinq critères principaux qui guident le prescripteur :
| Critère | Question posée | Exemples |
|---|---|---|
| Type d’action | Systémique (générale) ou locale ? | Antibiotique IV (systémique) vs collyre (local) |
| Rapidité d’action | Urgence ou traitement chronique ? | Trinitrine sublinguale (crise) vs β-bloquant per os (fond) |
| Confort du patient | Facilité ou préférence ? | Enfant qui vomit → suppositoire ; phobie des piqûres → per os |
| Pathologie ciblée | Où est le tissu à traiter ? | Asthme → inhalé ; infection cutanée → topique |
| Nature du médicament | PA stable, tolérable, biodisponible ? | Insuline détruite en oral → SC ; goût amer → capsule enrobée |
- Voies invasives : intra-artérielle > IV > IM > SC > intradermique ;
- Voies non invasives : sublinguale > orale ;
- La voie cutanée transdermique se distingue par sa lenteur voulue — mise en place au repos, plateau atteint en plusieurs heures.
Le cours ajoute un sixième critère souvent oublié : l’âge du patient. Il est en particulier contre-indiqué de donner des comprimés à un enfant de moins de 6 ans — risque de fausse route et incapacité à avaler des formes solides. On préfère les solutions buvables, les sachets orodispersibles ou la voie rectale. Chez le sujet âgé, la déshydratation des muqueuses et la baisse du transit peuvent au contraire modifier l’absorption per os : c’est l’objet du chapitre 8 (variabilité).
2. Effet local vs effet systémique : une frontière poreuse
La distinction est essentielle mais toujours partielle :
- Effet local : le médicament est déposé à la surface du tissu ou de l’organe et n’est pas censé diffuser ailleurs (collyre, crème dermatologique, spray asthme, ovule vaginal, gouttes auriculaires).
- Effet systémique : le PA doit atteindre la circulation générale et diffuser partout. Il peut y arriver par voie invasive (IV, IM, SC), par une muqueuse absorbante (orale, sublinguale, rectale, nasale, respiratoire) ou par un patch transdermique.
⚠️ Chaque administration locale s’accompagne d’un passage systémique partiel. Le collyre au Timolol® peut provoquer bradycardie et bronchospasme, un corticoïde inhalé fortement dosé peut freiner l’axe corticotrope, un anesthésique local injecté en para-tronculaire peut passer dans la circulation. À l’inverse, une injection SC peut avoir un objectif local (anesthésique dentaire) tout en produisant, par entrée dans la circulation, des effets systémiques.
Ce recouvrement local/systémique est la source la plus fréquente d’effets indésirables inattendus des formes locales — d’où l’importance, dès la prescription, de connaître la voie et sa fraction absorbée.
3. Pharmacocinétique descriptive : définition et ADME
- La pharmacocinétique (PK) décrit l’effet de l’organisme sur le médicament : l’étude descriptive et quantitative du devenir d’un médicament dans l’organisme, depuis son site d’administration jusqu’à son élimination complète.
- La pharmacodynamie (PD) décrit à l’inverse l’effet du médicament sur l’organisme (voir chapitre 5).
Le seul paramètre facilement accessible en pratique clinique est la concentration plasmatique (ou sanguine) du médicament, mesurée au cours du temps. Elle est en relation plus ou moins directe avec la concentration au niveau du site d’action, donc avec l’effet thérapeutique.
- A — Absorption : pénétration du médicament dans l’organisme. Concerne toutes les voies sauf l’IV.
- D — Distribution : diffusion dans les compartiments de l’organisme, liaison aux protéines plasmatiques et aux tissus.
- M — Métabolisme éventuel : biotransformations (foie principalement, CYP450, phase I puis phase II).
- É — Élimination : sortie du PA et de ses métabolites hors de l’organisme (rein, bile, autres voies).
Ces processus ne sont pas forcément tous impliqués pour un médicament donné et s’entrecroisent pour définir le profil pharmacocinétique.
La pharmacocinétique permet une approche rationnelle de la thérapeutique : choix de la voie d’administration, de la dose unitaire, et de l’intervalle entre les prises — c’est-à-dire du schéma posologique. Elle est également indispensable pour identifier les situations (physiologiques, pathologiques, environnementales, associations médicamenteuses) qui peuvent modifier ces concentrations et cet effet.
4. Lire une courbe concentration-temps et une courbe effet-concentration
La courbe concentration plasmatique / temps est le document de base de la PK. Elle présente en abscisse le temps depuis l’administration, en ordonnée la concentration plasmatique :
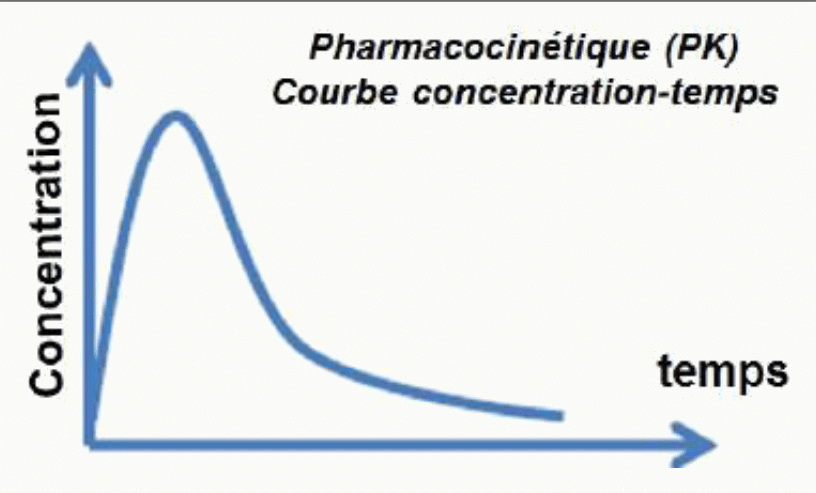
- Cmax : concentration plasmatique maximale atteinte ;
- Tmax : temps auquel Cmax est atteint. Avant Tmax, l’absorption prédomine ; après, l’élimination prédomine ;
- ASC (AUC) : aire sous la courbe. Elle reflète l’exposition totale de l’organisme au médicament ;
- t1/2 : demi-vie d’élimination — temps nécessaire pour que la concentration diminue de moitié.
Selon la voie, la courbe change de forme : la voie IV ne présente aucune phase d’absorption — la concentration part directement d’un pic. La voie orale présente une phase ascendante (absorption) puis descendante (élimination).
La courbe effet / concentration relie l’intensité de l’effet pharmacologique à la concentration au site d’action (approchée par la concentration plasmatique). En représentation semi-logarithmique, on obtient une courbe sigmoïde :
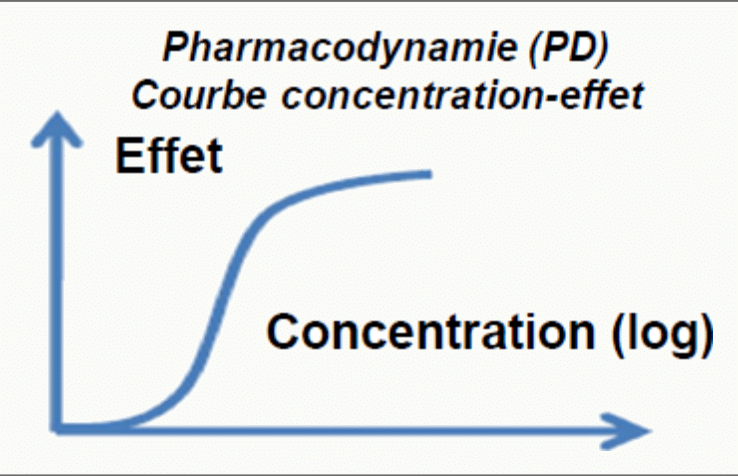
Sur cette courbe on distingue :
- Concentration sans effet (partie basse plate) : le PA circule mais n’est pas actif ;
- Zone d’effet croissant : la dose fait effet, on module l’intensité ;
- Plateau (Emax) : 100 % de l’effet possible, ajouter du PA n’ajoute plus d’efficacité mais expose à la toxicité.
La fenêtre thérapeutique est la plage de concentrations qui produit un effet thérapeutique sans effet indésirable majeur — objet de la surveillance thérapeutique pharmacologique pour les médicaments à marge étroite (digoxine, lithium, aminosides).
5. Même dose, effets différents : la variabilité
Une même dose du même médicament, administrée par la même voie à des patients différents, ne produit pas les mêmes concentrations plasmatiques ni les mêmes effets. On observe une distribution des réponses :
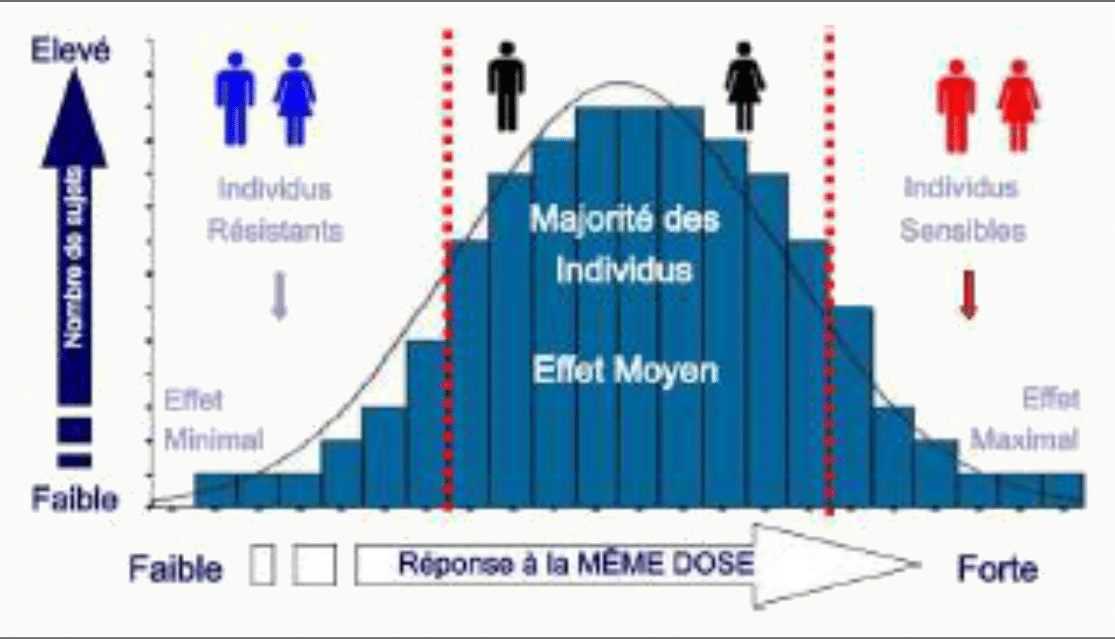
- Physiologiques : âge, sexe, poids, grossesse, patrimoine génétique (pharmacogénétique — CYP450) ;
- Pathologiques : insuffisance rénale (élimination), insuffisance hépatique (métabolisme), hypoprotidémie (fraction libre) ;
- Environnementales : tabac (inducteur enzymatique), alimentation (jus de pamplemousse — inhibiteur du CYP3A4), heure d’administration (chronopharmacologie) ;
- Interactions médicamenteuses : induction ou inhibition des transporteurs et enzymes de biotransformation.
C’est pour intégrer cette variabilité que la PK autorise une individualisation du traitement. Le chapitre 8 (« Variabilité de la réponse aux médicaments ») développe ces mécanismes.
En pratique clinique, la pharmacocinétique permet de déterminer les modalités d’administration optimales d’un médicament donné chez un patient donné — individualisation du traitement. Elle ne prédit pas parfaitement l’effet, mais elle explique pourquoi une même dose peut être inefficace chez l’un, efficace chez un autre, et toxique chez un troisième.
🧠 À retenir absolument
- Cinq critères de choix de la voie : type d’action, rapidité, confort, pathologie, nature du PA.
- Vitesse : invasives intra-artériel > IV > IM > SC > ID ; non invasives sublinguale > orale.
- Aucun effet local n’est totalement local — passage systémique partiel toujours possible.
- PK = effet de l’organisme sur le médicament ; PD = effet du médicament sur l’organisme.
- ADME : Absorption (sauf IV), Distribution, Métabolisme, Élimination.
- Courbe concentration-temps : Cmax, Tmax, ASC, t1/2. En IV, pas de phase d’absorption.
- Courbe effet-concentration : sigmoïde avec plateau Emax ; la fenêtre thérapeutique guide la surveillance.
- Même dose ≠ même effet : variabilité inter-individuelle physiologique, pathologique, environnementale, interactions.
❓ Questions fréquentes
Pourquoi le paracétamol per os fait-il effet en 30 minutes alors que la trinitrine sublinguale agit en 1 à 3 minutes ?
Parce que le paracétamol comprimé doit d’abord se désagréger dans l’estomac, se dissoudre, franchir la muqueuse intestinale, puis passer par la veine porte et le foie (premier passage hépatique) avant d’atteindre la circulation générale — un parcours de ≈ 30 min. La trinitrine sublinguale, elle, traverse une muqueuse hyper-vascularisée et rejoint directement la veine cave supérieure, sans premier passage hépatique : la Cmax est atteinte en quelques minutes.
Que représente précisément l’aire sous la courbe (ASC ou AUC) ?
L’ASC est l’intégrale de la concentration plasmatique en fonction du temps, mesurée en mg·h/L (ou µg·h/mL). Elle reflète l’exposition totale de l’organisme au médicament sur toute la durée où il est présent dans le sang. Deux voies peuvent produire la même ASC (donc la même exposition) avec des cinétiques très différentes — par exemple une voie IV bolus donne un pic bref, une perfusion étalée donne un plateau, mais l’ASC peut être identique.
Pourquoi la voie IV n’a-t-elle pas de phase d’absorption ?
Parce que le principe actif est déposé directement dans une veine, il est immédiatement dans la circulation générale. L’absorption, définie comme le passage du site d’administration à la circulation, est instantanée en IV. C’est pour cette raison que la biodisponibilité IV est de 100 % (F = 1) et que la voie IV sert de référence pour calculer la biodisponibilité absolue des autres voies (voir chapitre 7).
Qu’est-ce que la fenêtre thérapeutique ?
C’est la plage de concentrations plasmatiques dans laquelle le médicament produit un effet thérapeutique optimal sans effet indésirable majeur. En dessous, le médicament est inefficace ; au-dessus, il devient toxique. Pour les médicaments à marge thérapeutique étroite (digoxine, lithium, aminosides, immunosuppresseurs), on réalise une surveillance thérapeutique pharmacologique par dosages plasmatiques pour ajuster la dose individuellement.
Pourquoi une même dose ne produit-elle pas le même effet chez tous les patients ?
Parce que chaque étape ADME est modulée par des facteurs individuels : absorption (état digestif, alimentation), distribution (masse grasse, albuminémie), métabolisme (polymorphismes CYP450, tabac, jus de pamplemousse), élimination (fonction rénale). Chez un métaboliseur lent du CYP2D6, la codéine ne peut pas être transformée en morphine et reste inactive ; chez un métaboliseur ultra-rapide, elle génère une morphinémie toxique. Ce sont ces mécanismes que développe le chapitre 8 sur la variabilité de la réponse.
🚀 Pour aller plus loin
Pour prolonger la PK descriptive vers la PK quantitative et l’étude de la variabilité individuelle :
- Leçon 2.2 — Voies invasives : les cinq voies parentérales et la biodisponibilité IV de 100 %
- Chapitre 7 — Pharmacocinétique quantitative : équations, clairance, volume de distribution, demi-vie
- Chapitre 8 — Variabilité de la réponse : polymorphismes du CYP450, insuffisance rénale et hépatique, interactions
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.