
Chapitre 8 — Variabilité de la réponse aux médicaments · Topic 1 : Sources de variabilité · Leçon 1.2
Une fois posée la distinction entre variabilité pharmacocinétique et pharmacodynamique, il faut la déplier : quelles causes concrètes font monter ou descendre l’effet d’un médicament chez un même patient au cours du temps, ou entre deux patients ? Cette leçon détaille les mécanismes de diminution (auto-induction, tolérance, induction enzymatique, P-gp) et d’augmentation (inhibition enzymatique, potentialisation PD), puis montre comment le seul choix du rythme d’administration module Cmax et Cmin sans changer la dose journalière.
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- énumérer les causes pharmacocinétiques de diminution de l’effet : auto-induction, induction enzymatique, induction de la P-gp ;
- définir la tolérance pharmacodynamique (désensibilisation ou down-regulation des récepteurs), avec l’exemple de la morphine ;
- énumérer les causes pharmacocinétiques d’augmentation de l’effet : inhibition enzymatique, inhibition de la P-gp ;
- définir une interaction PD potentialisatrice : effet (A+B) > effet A + effet B ;
- expliquer l’influence du rythme d’administration sur Cmax, Cmin, fluctuation et concentration moyenne à dose journalière constante ;
- relier le choix de la voie d’administration et de la forme galénique aux profils cinétiques (IV, orale immédiate, LP).
🧭 Plan de la leçon
- Diminution de l’effet : causes pharmacocinétiques
- Diminution de l’effet : tolérance pharmacodynamique
- Augmentation de l’effet : causes PK et PD
- Rythme d’administration : Cmax, Cmin, Cmoyenne
- Voie et forme galénique : choix et conséquences
1. Diminution de l’effet : causes pharmacocinétiques
Un patient traité par névirapine (antirétroviral, INNTI) doit voir sa dose journalière augmentée après quelques semaines pour maintenir l’effet : la molécule induit sa propre métabolisation hépatique (auto-induction). Sans ajustement, les concentrations plasmatiques chutent et le virus échappe au traitement.
Pour un médicament administré de manière répétée chez un même patient, à la même dose, sous la même forme et par la même voie, on peut observer au cours du temps une modification de l’effet. La diminution progressive de l’effet peut avoir plusieurs origines pharmacocinétiques :
- Auto-induction métabolique : le médicament induit ses propres enzymes de métabolisation, ce qui entraîne une diminution progressive de ses concentrations plasmatiques. Il faut alors augmenter la dose journalière au cours du temps pour compenser cette baisse (exemple du cours : névirapine).
- Induction enzymatique par un autre médicament : une substance associée est inductrice des enzymes responsables du métabolisme du premier médicament, ce qui entraîne une diminution de ses concentrations plasmatiques. Exemples : rifampicine, phénobarbital, carbamazépine, millepertuis (détaillés dans le Topic 3).
- Induction de la P-gp (P-glycoprotéine) intestinale : la P-gp est une protéine d’efflux qui rejette le médicament de l’entérocyte vers la lumière intestinale. L’induction de la P-gp diminue l’absorption digestive et donc les concentrations plasmatiques du médicament substrat.
Auto-induction ≠ tolérance ! L’auto-induction est pharmacocinétique (les concentrations baissent, on mesure la chute au dosage), la tolérance est pharmacodynamique (les concentrations restent stables, mais l’effet baisse). On les distingue par le suivi thérapeutique pharmacologique.
2. Diminution de l’effet : tolérance pharmacodynamique
Lorsque l’effet obtenu décroît au cours d’une administration chronique, à concentration plasmatique stable, on parle de phénomène de tolérance. L’exemple canonique du cours est la tolérance à la morphine : après quelques semaines, la même concentration plasmatique produit un effet analgésique moindre.
La tolérance repose sur :
- une désensibilisation des récepteurs (baisse d’affinité ou de couplage à l’effecteur) ;
- ou une diminution de leur nombre (down-regulation, internalisation).
La conséquence clinique est double : augmentation progressive des doses pour maintenir l’effet (escalade), et risque de syndrome de sevrage à l’arrêt.
Le champ des tolérances pharmacodynamiques est très large : opioïdes, benzodiazépines, dérivés nitrés (tolérance nitroglycérine), bêta-2 mimétiques inhalés. Toutes reposent sur des mécanismes de régulation homéostatique du récepteur.
3. Augmentation de l’effet : causes PK et PD
À l’inverse, l’effet d’un médicament peut augmenter au cours du temps. Trois grands mécanismes :
- Inhibition enzymatique (PK) : une substance associée inhibe les enzymes du métabolisme (souvent CYP3A4), ce qui augmente les concentrations plasmatiques du médicament métabolisé et majore son effet et sa toxicité. Exemples : ritonavir, jus de pamplemousse, macrolides, antifongiques azolés (Topic 3).
- Inhibition de la P-gp (PK) : réduit l’efflux intestinal, augmente l’absorption digestive et les concentrations plasmatiques du médicament substrat.
- Interaction pharmacodynamique potentialisatrice (PD) : Effet (A+B) > Effet (A) + Effet (B). L’association donne un effet supérieur à la somme des effets individuels. À distinguer de l’effet additif (A+B = A + B).
Une interaction PD peut aussi être antagoniste : Effet (A+B) < Effet A. C’est ce que recherche un antidote (naloxone contre morphine). Ces trois formes — antagoniste, additive, potentialisatrice — structurent toute la pharmacologie des associations.
La potentialisation PD est parfois recherchée pour diminuer les doses individuelles et donc leur toxicité : c’est le principe des trithérapies antihypertensives ou de la trithérapie antirétrovirale. Elle est parfois subie et dangereuse : association benzodiazépine + opioïde (potentialisation de la dépression respiratoire) — d’où l’ajout d’une black-box warning ANSM depuis 2016.
4. Rythme d’administration : Cmax, Cmin, Cmoyenne
La posologie = dose unitaire × nombre de prises par jour. C’est le paramètre qui influence directement l’intensité de l’effet : plus la posologie est élevée, plus l’effet est important. Mais à dose totale journalière constante, le rythme d’administration modifie profondément le profil de concentrations.
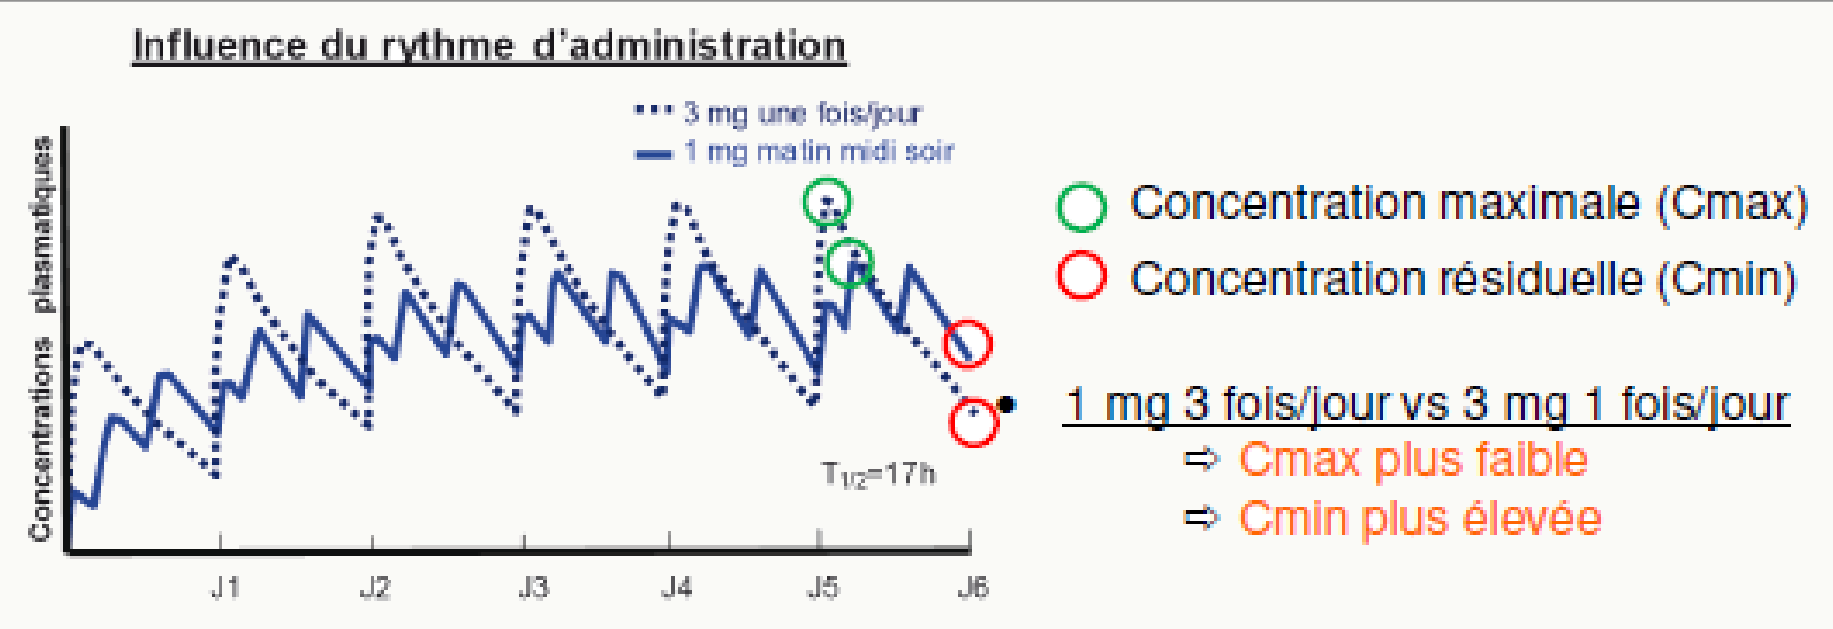
Pour une même dose totale journalière :
- la fluctuation des concentrations (différence Cmax − Cmin) est d’autant plus importante que le nombre de prises quotidiennes est faible ;
- la concentration résiduelle Cmin (juste avant une prise, reflet de l’efficacité entre deux prises) est d’autant plus importante que le nombre de prises quotidiennes est grand.
Autrement dit, quand on augmente le nombre de prises par jour à dose totale constante :
- la Cmax diminue (moins de pic, moins de toxicité) ;
- la Cmin augmente (meilleure couverture, moins de risque de sous-dosage) ;
- la fluctuation des concentrations est plus faible ;
- mais la concentration moyenne reste identique, puisque la dose totale journalière n’a pas changé.
La concentration moyenne ne dépend que de la dose totale journalière et de la clairance (Cmoyenne = dose/j ÷ Cl). Elle est inchangée quand on répartit la dose sur 1, 2 ou 3 prises. Ce qui change, ce sont les oscillations autour de cette moyenne.
5. Voie et forme galénique : choix et conséquences
Le choix de la forme pharmaceutique et de la voie d’administration dépend de plusieurs critères, tous croisés en pratique :
| Critère | Conséquence sur le choix |
|---|---|
| Propriétés physico-chimiques du PA | liposolubilité, poids moléculaire, pKa → orientent vers voie orale (petites molécules lipophiles) ou parentérale (peptides, protéines) |
| Pharmacocinétique visée | concentrations efficaces à maintenir dans le temps → forme à libération prolongée (LP) si demi-vie courte |
| Gravité de la situation | urgence → voie IV (voie de référence en pharmacocinétique, biodisponibilité = 100 %) |
| Confort du patient | voie orale la mieux acceptée, avec un nombre faible de prises/jour de préférence |
Un même principe actif peut donc exister sous plusieurs formes selon l’usage clinique. L’exemple canonique du cours est le paracétamol, disponible en comprimé effervescent, comprimé sécable, gélule, sachet pour solution buvable, suppositoire et solution injectable — chacune adaptée à un contexte (enfant, urgence, patient inconscient, gastro-entérite).
La rapidité et la durée de l’effet sont directement modulées par la voie et la forme : la voie IV donne un pic immédiat et court, la forme orale à libération immédiate un pic plus tardif, la forme LP un plateau bas et prolongé. Ces trois profils sont détaillés à la Leçon 1.1.
La forme LP n’est pas seulement un confort d’observance : pour certains médicaments à marge thérapeutique étroite comme la théophylline ou le lithium, elle réduit la toxicité liée au Cmax (convulsions, tremblements, troubles digestifs) tout en maintenant l’efficacité. À l’inverse, écraser une forme LP libère instantanément la dose entière initialement destinée à 12 ou 24 h — c’est un accident iatrogène classique chez les patients ayant des troubles de la déglutition : la mention « ne pas croquer, ne pas écraser » du RCP doit être respectée absolument.
🧠 À retenir absolument
- Diminution PK de l’effet : auto-induction (névirapine), induction enzymatique, induction P-gp.
- Diminution PD = tolérance (morphine) : désensibilisation ou down-regulation des récepteurs.
- Augmentation PK : inhibition enzymatique, inhibition P-gp. Augmentation PD : potentialisation (A+B) > A + B.
- À dose journalière constante : ↑ nombre de prises ⇒ ↓ Cmax, ↑ Cmin, ↓ fluctuation. Cmoyenne inchangée.
- Le choix voie/forme dépend : physico-chimie, PK visée, urgence (IV), confort (oral). Voie IV = référence PK.
❓ Questions fréquentes
Pourquoi un patient sous morphine finit-il par avoir besoin de doses plus élevées ?
Parce qu’il développe une tolérance pharmacodynamique : à concentration plasmatique équivalente, l’effet analgésique diminue au fil des semaines. C’est un phénomène de récepteur (désensibilisation, down-regulation), pas de métabolisme. Le suivi thérapeutique pharmacologique montrerait des concentrations stables : c’est ce qui distingue la tolérance de l’auto-induction.
Si je répartis la même dose sur plus de prises, l’effet moyen change-t-il ?
Non : la concentration moyenne à l’état d’équilibre ne dépend que de la dose totale journalière et de la clairance du médicament. Ce qui change, ce sont les oscillations autour de cette moyenne : plus les prises sont rapprochées, plus le profil est plat (Cmax basse, Cmin haute). C’est un choix qui vise à améliorer la tolérance (moins de pic) ou l’efficacité résiduelle (moins de creux).
Une potentialisation, est-ce toujours volontaire ?
Non. Elle peut être recherchée (trithérapies antihypertensives ou antirétrovirales, qui permettent de baisser chaque dose et donc chaque toxicité individuelle), ou subie et dangereuse (opioïde + benzodiazépine → potentialisation de la dépression respiratoire, avertissement ANSM). La pharmacovigilance surveille en priorité ces potentialisations imprévues.
Pourquoi une forme LP réduit-elle les effets indésirables ?
Parce qu’elle lisse les pics de concentration. Beaucoup d’effets indésirables sont liés au Cmax (somnolence des antihistaminiques H1 classiques, chute de tension des antihypertenseurs). En étalant l’absorption sur plusieurs heures, la forme LP maintient une concentration plus stable et réduit ces effets liés au pic — tout en gardant la même concentration moyenne, donc la même efficacité globale.
La voie IV est-elle toujours la meilleure ?
Non — c’est la voie de référence pharmacocinétique (biodisponibilité = 100 %, pas de premier passage) et la voie de l’urgence, mais elle est invasive, coûteuse en soins infirmiers et associée à un risque infectieux et hémodynamique. Pour un traitement chronique bien toléré, la voie orale reste la meilleure option : moins de contraintes, meilleure observance, coût plus faible.
🚀 Pour aller plus loin
Pour approfondir les interactions et l’arithmétique des concentrations à l’équilibre :
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.