
Chapitre 8 — Variabilité de la réponse aux médicaments · Topic 2 : Facteurs liés au patient · Leçon 2.3
La grossesse déforme l’ADME (volume plasmatique augmenté, débit rénal +50 %, CYP3A4/2D6 activés, CYP2C19 déprimé) et ajoute deux sites de diffusion — le placenta et le fœtus. L’allaitement prolonge le risque au nouveau-né via le lait maternel. La pharmacogénétique introduit une variabilité génétique intrinsèque : quatre phénotypes de métabolisation (PM · IM · EM · UM) pour les CYP450 et un polymorphisme majeur de la P-glycoprotéine (C3435T). Ces trois situations imposent une vigilance particulière chez la femme enceinte, allaitante et chez tout patient prêt à recevoir un médicament à marge étroite.
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- énoncer les modifications ADME de la grossesse (absorption, distribution, métabolisme, élimination) ;
- situer les fenêtres de risque : période péri-implantatoire, embryonnaire, fœtale/périnatale ;
- distinguer les quatre catégories de médicaments (non tératogène, peu évalué, tératogène certain faible, tératogène certain élevé) ;
- connaître les quatre phénotypes PM/IM/EM/UM et leurs conséquences cliniques ;
- lire un tableau de polymorphisme de la P-glycoprotéine (C3435T).
🧭 Plan de la leçon
- ADME et grossesse
- Placenta, fenêtres de risque et médicaments tératogènes
- Allaitement
- Pharmacogénétique : quatre phénotypes PM/IM/EM/UM
- Polymorphisme de la P-glycoprotéine (C3435T)
1. ADME et grossesse
Une femme enceinte épileptique traitée par lamotrigine voit ses concentrations plasmatiques chuter au cours du 2e trimestre : la glucuronoconjugaison hépatique est induite par la grossesse. Sans adaptation, elle refait des crises. Le paradoxe de la grossesse : très peu d’études chez la femme enceinte, alors que ses modifications PK sont majeures.
Absorption digestive. pH gastrique élevé, motilité intestinale diminuée, nausées, éventuelle supplémentation en fer (complexation) : en théorie, l’absorption est diminuée ; en pratique, très peu de données.
Distribution. Le volume plasmatique augmente de 1200 à 1600 mL, le tissu adipeux augmente et le débit cardiaque croît. L’albumine baisse de 20 à 30 % dès le 2e trimestre → attention aux médicaments très liés (à index thérapeutique étroit). Le placenta et le fœtus sont des sites de diffusion supplémentaires.
Métabolisme. Trois modifications à connaître :
- CYP3A4 ↑ — activité augmentée ;
- CYP2D6 ↑ — activité augmentée ;
- CYP2C19 ↓ — activité diminuée.
Pour un médicament métabolisé par le CYP3A4, on observe une augmentation du métabolisme et une baisse des concentrations plasmatiques : envisager d’augmenter la posologie en cas de marge étroite et d’absence d’alternative.
Élimination rénale. Le débit sanguin rénal augmente : la filtration glomérulaire augmente d’environ 50 % dès le début de grossesse. Pour un médicament éliminé sous forme inchangée, la clairance rénale augmente et les concentrations plasmatiques baissent : envisager d’augmenter la posologie si nécessaire.
2. Placenta, fenêtres de risque et médicaments tératogènes
Le placenta n’est pas une vraie barrière : c’est un filtre. Sa surface d’échange augmente et son épaisseur diminue jusqu’au terme. À l’exception des molécules à très haut poids moléculaire (insuline, héparine), tous les médicaments passent de la circulation maternelle au fœtus. La nature du risque dépend du terme.
| Période | Bornes | Risque dominant |
|---|---|---|
| Péri-implantatoire | De la conception au 12e jour | Loi du « tout ou rien » : fausse-couche ou pas de séquelle. Risque tératogène minime. |
| Embryonnaire | J13 à J56 | Organogenèse. Risque tératogène maximal (+++). |
| Fœtale et périnatale | J57 à l’accouchement | Risque tératogène minime, fœtotoxique maximal (3e trimestre). |
| Après la naissance | Nouveau-né | Risque néonatal (demi-vie très allongée chez le nouveau-né). |
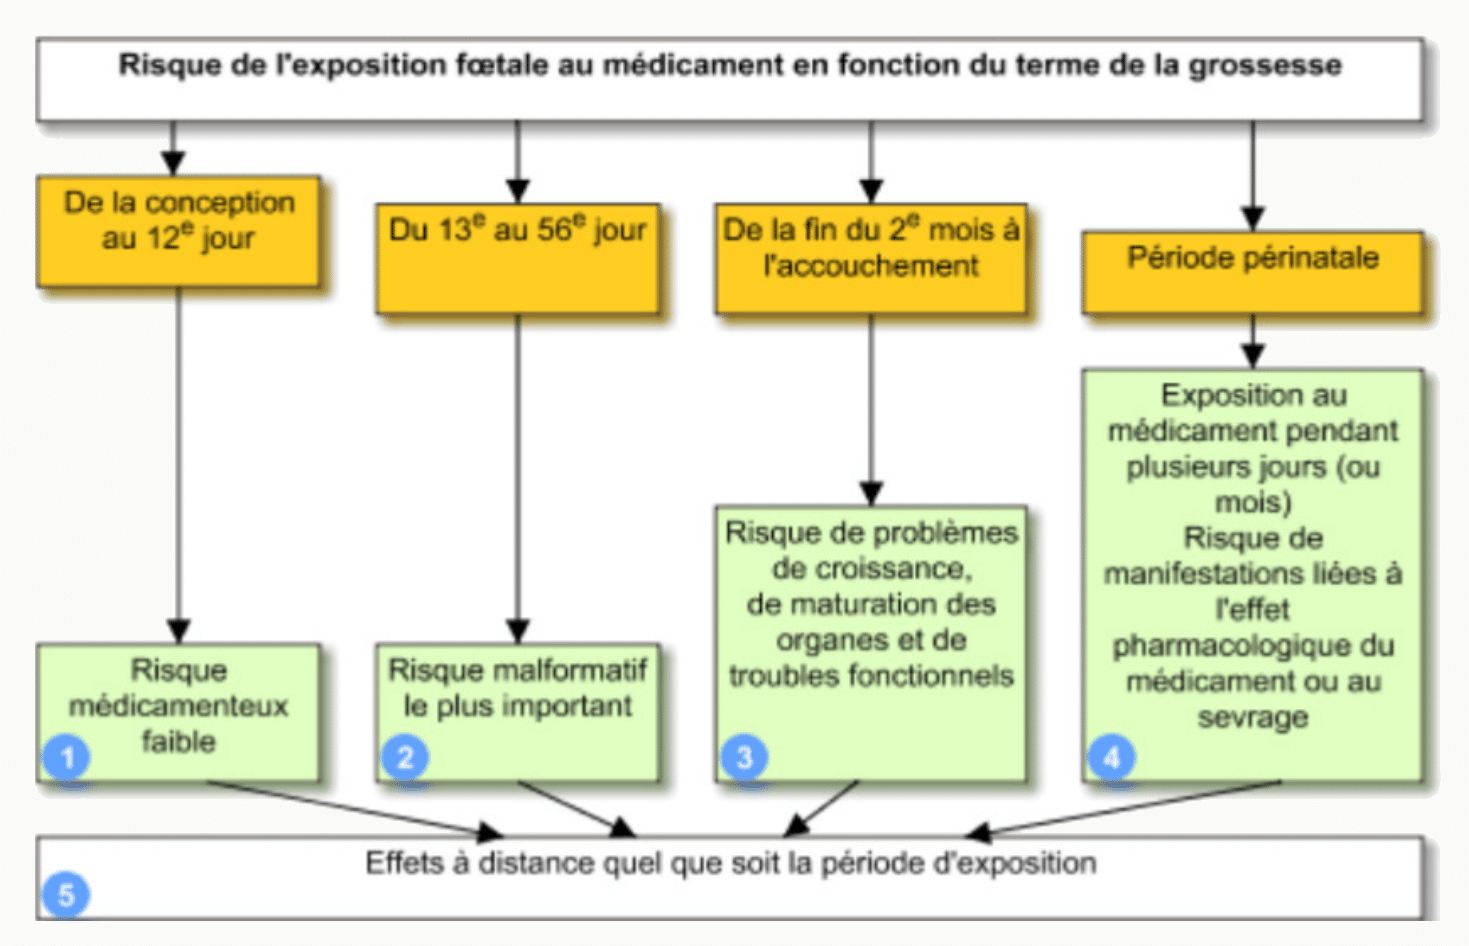
Les médicaments se classent en quatre catégories selon le risque malformatif :
- Non tératogènes — prescription possible, à la dose efficace la plus faible pendant la durée la plus courte.
- Peu évalués — pas d’effet tératogène animal mais recul humain insuffisant : prescription en l’absence d’alternative, à dose minimale.
- Tératogènes certains, risque faible (3-5 % de malformations, souvent un organe cible) — lithium, carbamazépine, AVK : utilisation possible avec surveillance prénatale.
- Tératogènes certains, risque élevé (≥ 10 %) — valproate de sodium, thalidomide, isotrétinoïne, acitrétine, lénalidomide, alitrétinoïne : contre-indiqués chez la femme en âge de procréer sans contraception fiable, et a fortiori chez la femme enceinte.
⚠️ Un médicament responsable d’anomalies de fermeture du tube neural n’aura aucun effet s’il est administré après le 29e jour post-conceptionnel (fermeture réalisée). L’appréciation du risque tératogène passe toujours par le terme d’exposition — pas seulement par la nature de la molécule.
3. Allaitement
De nombreux médicaments passent dans le lait maternel. Les capacités métaboliques et excrétrices du nouveau-né sont faibles, et sa demi-vie d’élimination est bien plus longue que celle de l’adulte : il y a donc un risque de toxicité pour l’enfant allaité. Certains médicaments sont contre-indiqués pendant l’allaitement.
Le Centre de Référence sur les Agents Tératogènes (CRAT, Hôpital Trousseau, AP-HP) publie une base publique en accès libre : elle référence, molécule par molécule, la conduite à tenir en grossesse et en allaitement. C’est l’outil de référence des prescripteurs français.
4. Pharmacogénétique : quatre phénotypes PM/IM/EM/UM
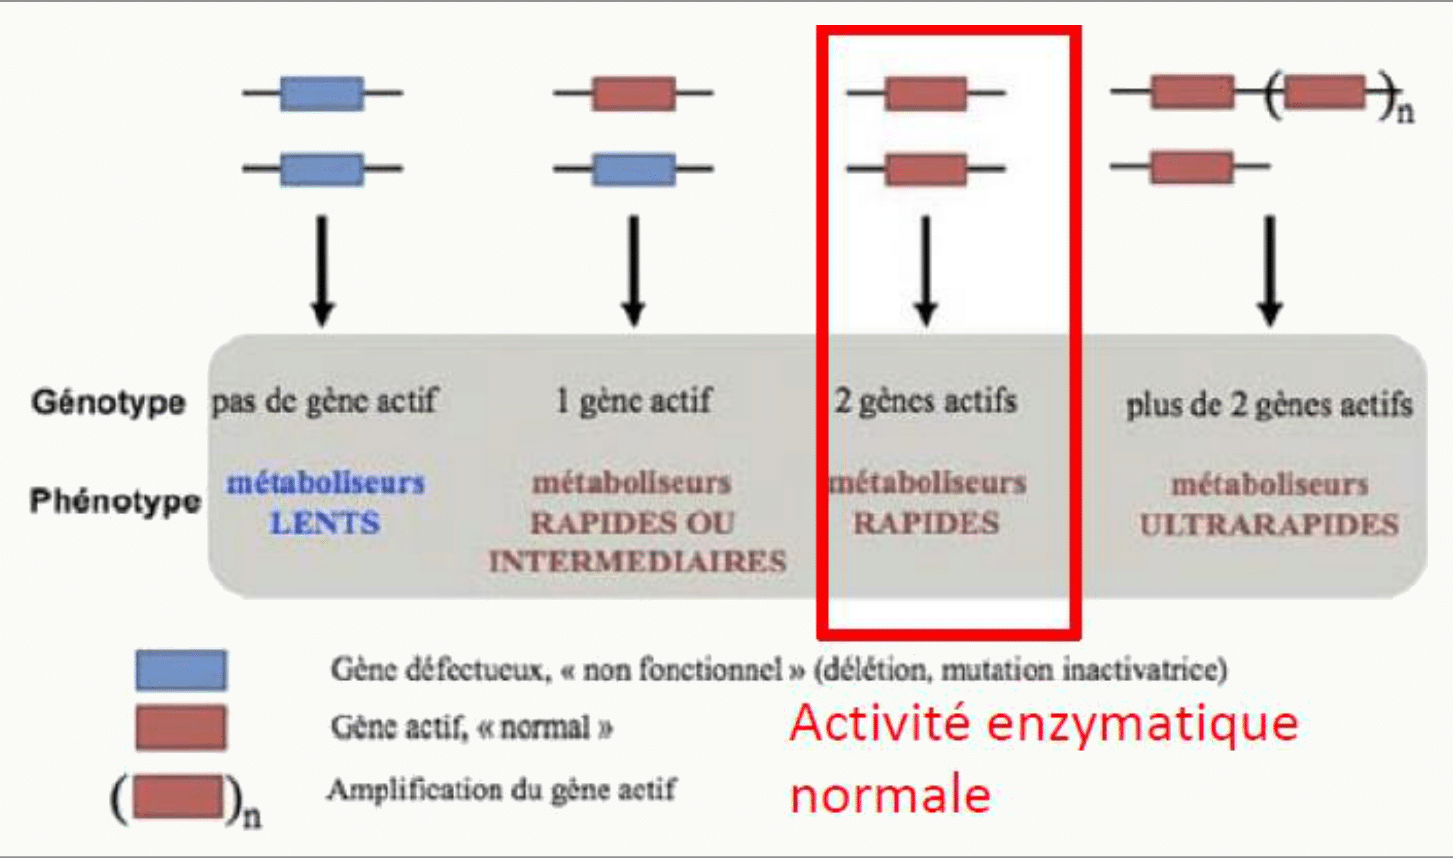
La pharmacogénétique étudie l’effet des gènes sur la réponse aux médicaments. Le polymorphisme génétique désigne l’existence de plusieurs allèles d’un même gène dans une population, résultat de mutations. Pour les enzymes de métabolisation, quatre phénotypes se rencontrent :
| Phénotype | Génotype | Effet sur les concentrations |
|---|---|---|
| PM — Poor Metabolizer (lent) | Pas de gène actif (2 défectueux) | Cp élevées → risque de toxicité |
| IM — Intermediate Metabolizer | 1 seul gène actif | Activité diminuée |
| EM — Extensive Metabolizer (rapide/normal) | 2 gènes actifs | Activité normale — référence |
| UM — Ultra-rapid Metabolizer | > 2 gènes actifs (amplification) | Cp basses → échec thérapeutique ou toxicité pour une prodrogue |
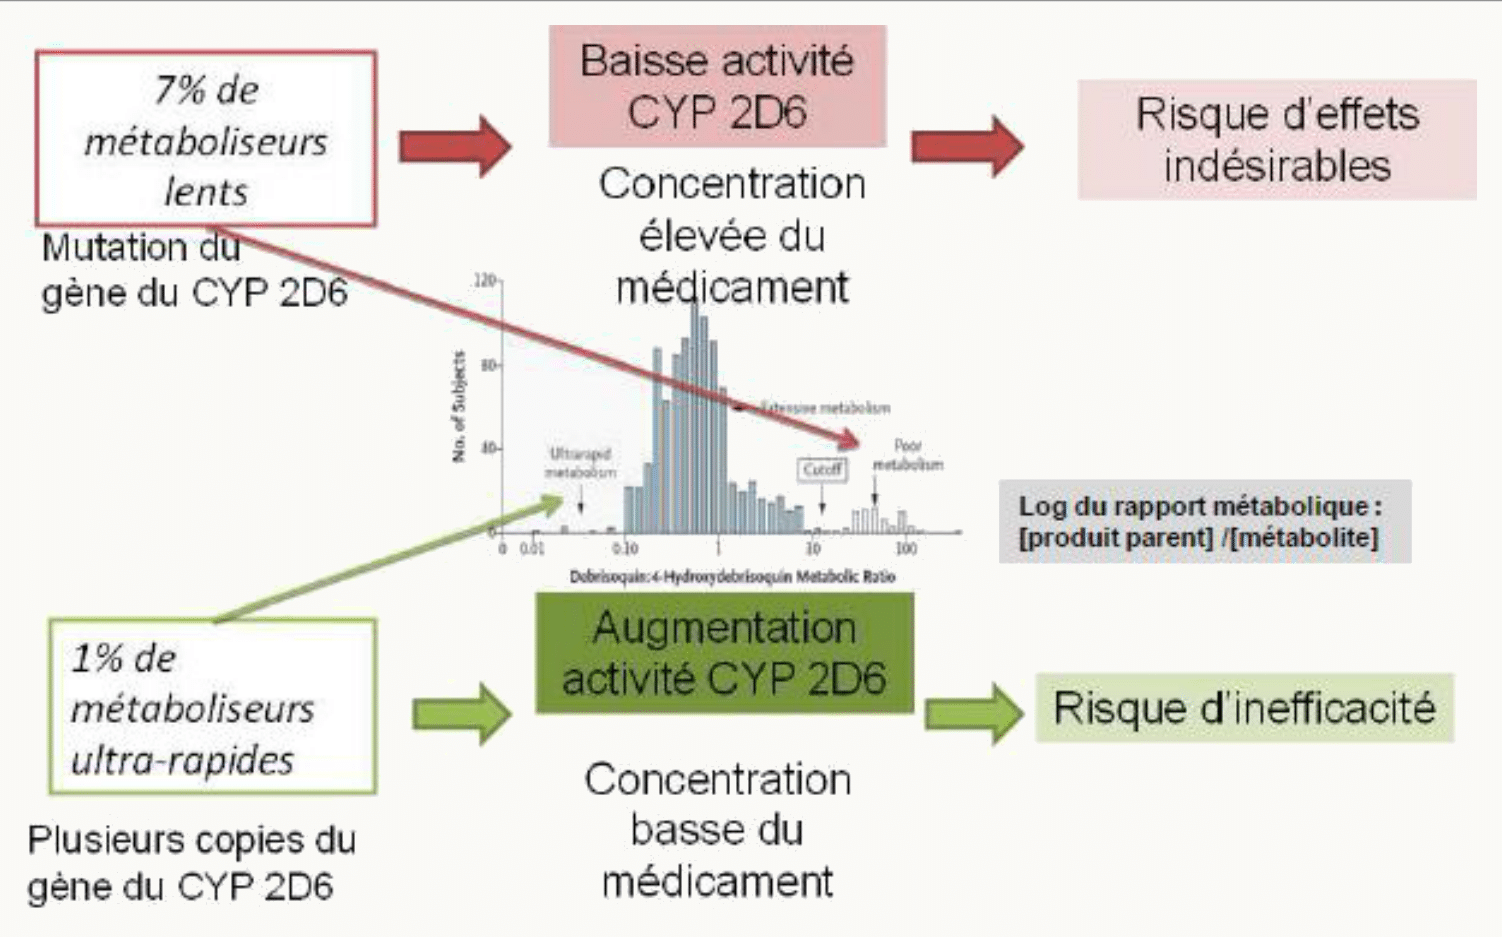
Distribution du CYP2D6 dans la population : environ 92 % EM, 7 % PM, 1 % UM. Les deux extrêmes correspondent à deux dangers cliniques opposés :
- PM — concentration élevée du médicament parent → risque d’effets indésirables.
- UM — concentration basse → risque d’inefficacité pour une molécule active, ou de toxicité pour une prodrogue (codéine → morphine).
Autre exemple : les allèles CYP2C9*2 et *3 diminuent l’élimination de la warfarine et multiplient par 3,9 le risque hémorragique → réduction de dose d’environ 20 % en pratique.
5. Polymorphisme de la P-glycoprotéine (C3435T)
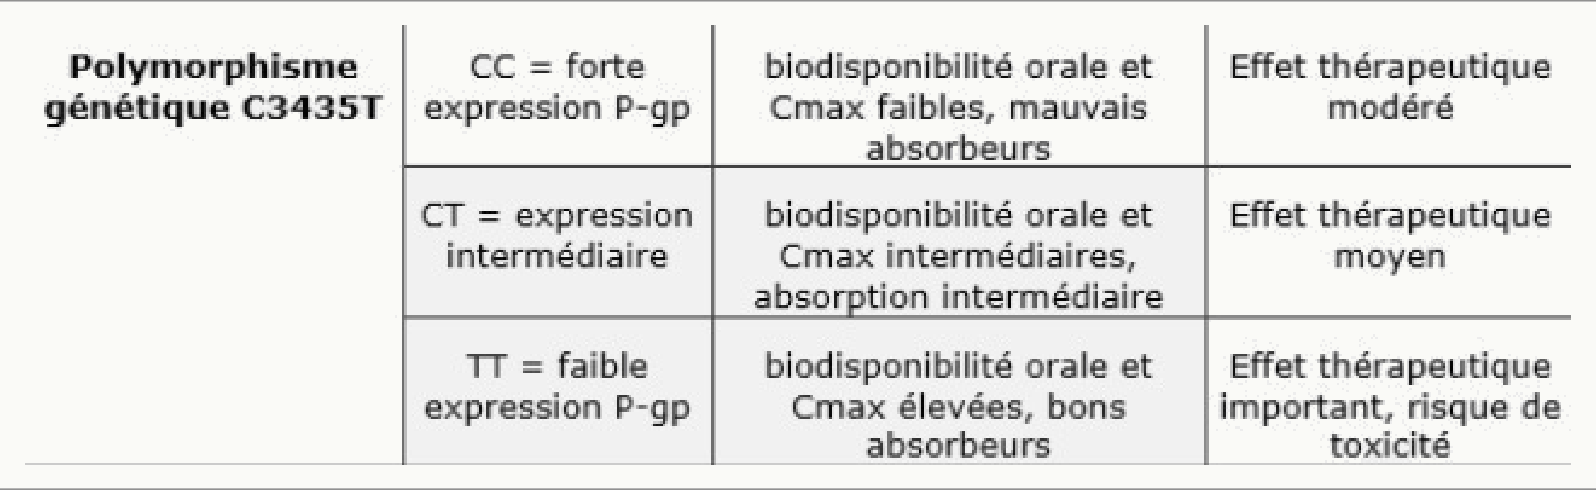
Le polymorphisme génétique concerne aussi les transporteurs. La P-glycoprotéine intestinale (P-gp, transporteur d’efflux) module l’absorption digestive des médicaments substrats. Son polymorphisme C3435T définit trois génotypes aux conséquences opposées :
| Génotype | Expression P-gp | Conséquences PK |
|---|---|---|
| CC | Forte | Biodisponibilité orale et Cmax faibles — « mauvais absorbeurs » → effet thérapeutique modéré |
| CT | Intermédiaire | Biodisponibilité et Cmax intermédiaires → effet moyen |
| TT | Faible | Biodisponibilité et Cmax élevées — « bons absorbeurs » → effet important, risque de toxicité |
Exemple concret : la digoxine (substrat P-gp) présente une Cmax augmentée chez les patients à faible activité P-gp. La dose administrée doit tenir compte de cette variabilité, surtout pour une molécule à marge étroite.
🧠 À retenir absolument
- Grossesse : volume plasmatique ↑ (+1200-1600 mL), albumine ↓, CYP3A4/2D6 ↑, CYP2C19 ↓, DFG ↑ ~50 %.
- Placenta = filtre, pas barrière. Fenêtres : tout ou rien (J0-J12) · tératogène max (J13-J56) · fœtotoxique max (J57-terme).
- Contre-indications strictes : valproate, thalidomide, isotrétinoïne, acitrétine, lénalidomide.
- Allaitement : passage lacté fréquent, demi-vie longue chez le nouveau-né → risque de toxicité.
- Phénotypes : PM (2 défectueux) · IM (1 actif) · EM (2 actifs, normal) · UM (> 2 actifs) ; CYP2D6 : 92 % EM · 7 % PM · 1 % UM.
- P-gp C3435T : CC forte (Cmax basse) · TT faible (Cmax élevée, risque toxique).
❓ Questions fréquentes
Pourquoi la grossesse est-elle si peu étudiée pour les médicaments ?
Parce que les essais cliniques excluent systématiquement les femmes enceintes pour des raisons éthiques (risque tératogène). Les données proviennent donc essentiellement de registres observationnels post-AMM (comme le CRAT en France) et des études animales. Cette faiblesse méthodologique explique l’usage prudent de la mention « envisagée à la dose minimale efficace pendant la durée la plus courte ».
Une prodrogue chez un métaboliseur ultra-rapide est-elle plus efficace ?
Non, elle est plus dangereuse. La prodrogue est activée par l’enzyme : un UM produit trop de métabolite actif, avec risque de toxicité. Exemple classique : la codéine (prodrogue activée en morphine par le CYP2D6) peut provoquer une dépression respiratoire fatale chez un enfant UM — d’où la contre-indication depuis 2013 (ANSM).
Comment le polymorphisme du CYP2C19 se compare-t-il entre populations ?
La fréquence des PM du CYP2C19 est de 2-5 % chez les Européens, mais atteint 15-20 % dans les populations asiatiques. Pour le clopidogrel (prodrogue activée par CYP2C19) et le voriconazole (métabolisé par CYP2C19), cette variabilité géographique justifie le génotypage préalable ou un STP dans certaines indications.
Insuline et héparine passent-elles la barrière placentaire ?
Non : leur poids moléculaire est trop élevé pour un passage transplacentaire significatif. C’est précisément pour cette raison qu’elles sont utilisables chez la femme enceinte — l’insuline pour le diabète gestationnel, les héparines (de bas poids moléculaire notamment) pour la prévention thromboembolique. La plupart des autres médicaments passent le filtre placentaire.
Le polymorphisme C3435T de la P-gp est-il testé en pratique ?
Rarement en routine, plus souvent en recherche. Le génotypage a un intérêt validé pour quelques molécules à marge étroite (digoxine, ciclosporine, tacrolimus) dans des situations complexes (transplantation). Les recommandations françaises privilégient encore le suivi thérapeutique pharmacologique (dosage sanguin) comme approche pragmatique.
🚀 Pour aller plus loin
Pour approfondir les interactions cinétiques et la surveillance thérapeutique :
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.