
Chapitre 8 — Variabilité de la réponse aux médicaments · Topic 3 : Facteurs liés au médicament · Leçon 3.2
Les interactions médicamenteuses (IAM) sont, avec les caractéristiques du patient, la source majeure de variabilité de la réponse à un traitement. Elles peuvent être pharmacocinétiques (elles modifient les concentrations plasmatiques du médicament victime) ou pharmacodynamiques (elles modifient l’effet sans changer les concentrations). Les interactions PK sont les plus difficiles à anticiper — elles se jouent sur les quatre étapes ADME et concernent surtout les CYP450, la P-glycoprotéine et les transporteurs rénaux.
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- distinguer interaction PK et interaction PD (antagoniste, additive, potentialisatrice) ;
- identifier les 4 sites d’interactions PK (absorption, distribution, métabolisme, élimination) ;
- comprendre le rôle de la P-glycoprotéine (P-gp) intestinale dans les interactions ;
- reconnaître les principales interactions à la sécrétion tubulaire rénale (OAT, OCT) ;
- lister les circonstances favorisantes (polymédication, automédication, marge étroite).
🧭 Plan de la leçon
- Définition et classification des interactions
- Interactions à l’absorption
- Interactions au métabolisme (CYP450 et phase II)
- Interactions à l’élimination rénale
- Interactions pharmacodynamiques
1. Définition et classification des interactions
Un patient traité par ciprofloxacine pour une infection urinaire prend également des pansements gastriques pour ses brûlures d’estomac. Deux jours plus tard, la fièvre persiste : la ciprofloxacine ne fait pas d’effet. En cause : les sels de fer, calcium et magnésium contenus dans les pansements ont formé des complexes insolubles (chélats) avec l’antibiotique, réduisant son absorption digestive. Une interaction PK à l’absorption, corrigeable par une prise décalée de 2 heures.
Selon le cours de la Sorbonne 2025-2026, une interaction médicamenteuse est une modification in vivo des effets d’un médicament par :
- un autre médicament ;
- une autre substance (aliment, boisson, phytothérapie, complément alimentaire).
On distingue deux grands types :
- Interaction pharmacocinétique — modifie le profil PK (Cmax, Cmin, ASC, demi-vie) du médicament victime, donc son effet par ricochet. Les plus nombreuses, souvent imprévisibles.
- Interaction pharmacodynamique — modifie l’effet du médicament sans changer sa PK ; elle est en général plus prévisible car elle découle du mécanisme d’action.
Quatre circonstances favorisent les interactions (à retenir) :
- polymédication — plus il y a de médicaments, plus le risque combinatoire augmente ;
- automédication — souvent oubliée à l’interrogatoire (pamplemousse, millepertuis, compléments alimentaires) ;
- pathologies associées — insuffisance rénale/hépatique aggrave l’impact ;
- index thérapeutique étroit — la moindre variation PK devient toxique ou inefficace.
2. Interactions à l’absorption
L’absorption digestive peut être modifiée par des mécanismes chimiques ou pharmacocinétiques.
- Modification du pH gastrique — les inhibiteurs de la pompe à protons (oméprazole, ésoméprazole) ou les antiacides alcalinisent l’estomac et perturbent la dissolution des molécules dont l’absorption est pH-dépendante (exemple du cours : oméprazole contre-indiqué avec la rilpivirine, antirétroviral).
- Barrière physique — les pansements gastriques (topiques digestifs) créent une couche qui empêche le contact entre le PA et la muqueuse.
- Formation de chélats ou complexes insolubles — les tétracyclines et fluoroquinolones (ciprofloxacine) se chélatent avec les sels de fer, calcium ou magnésium. La biodisponibilité chute de façon spectaculaire ; il faut prendre les deux médicaments à ≥ 2 heures d’intervalle.
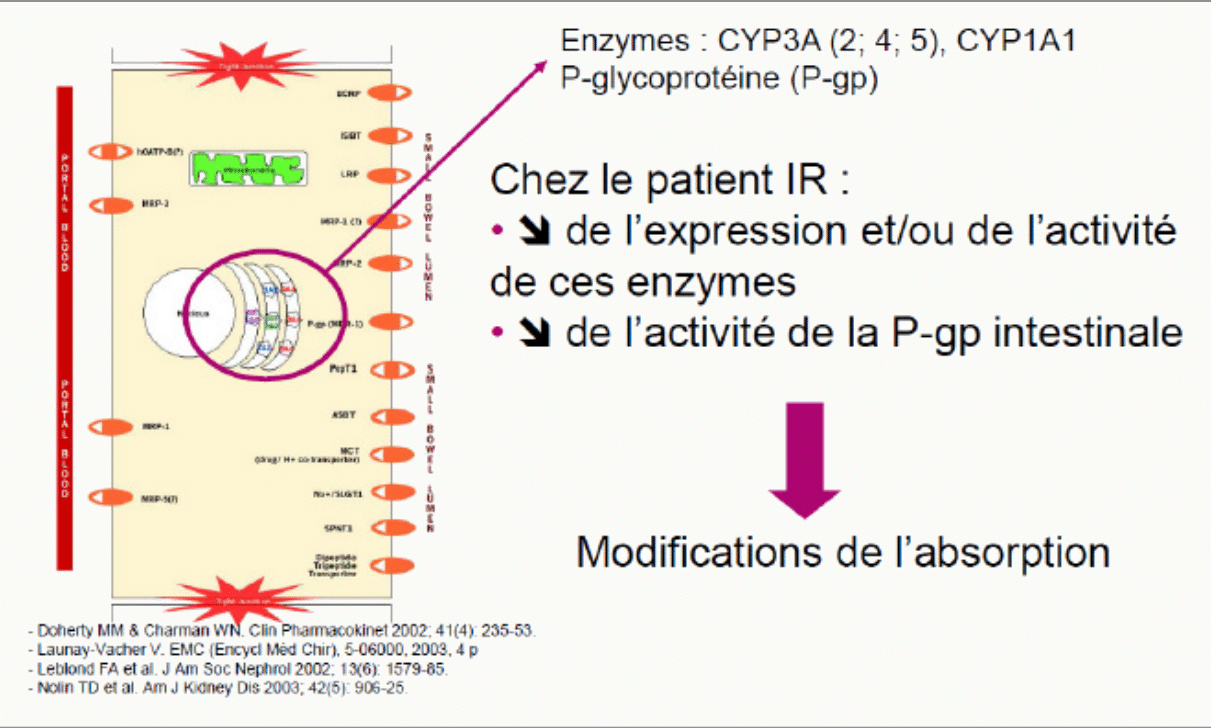
Sur le plan pharmacocinétique, les entérocytes hébergent la P-glycoprotéine (P-gp), transporteur d’efflux qui réexpédie certains PA vers la lumière intestinale, et le CYP3A4 intestinal, qui métabolise dès le premier passage. Ces deux systèmes coopèrent et sont modulables :
- Inhibition de la P-gp ou du CYP3A4 intestinal → augmentation des concentrations plasmatiques du médicament substrat (exemple : jus de pamplemousse qui inhibe la simvastatine intestinale) ;
- Induction de la P-gp → diminution de l’absorption et des concentrations (exemple : millepertuis, contraceptifs oraux).
Les interactions à l’absorption modifient Cmax, Cmin, ASC et biodisponibilité, mais sans changer la demi-vie d’élimination.
3. Interactions au métabolisme (CYP450 et phase II)
Les interactions modifiant le métabolisme sont les plus nombreuses (+++), car les CYP450 catalysent environ 75 % des réactions de métabolisation des médicaments. Deux mécanismes s’opposent (rappel Ch.6 leçon 4.3) :
- Inhibition (effet rapide, quelques heures) → augmentation des concentrations plasmatiques du substrat → toxicité possible, surtout si marge étroite.
- Induction (effet différé, 1-3 semaines, réversible) → diminution des concentrations plasmatiques → perte d’efficacité si les métabolites sont inactifs.
Principaux inhibiteurs du CYP3A (cours) : ritonavir, amiodarone, diltiazem, vérapamil, azolés (itraconazole, fluconazole, voriconazole), macrolides (érythromycine, clarithromycine), et le jus de pamplemousse au niveau intestinal uniquement.
Principaux inducteurs : phénobarbital, carbamazépine, rifampicine, efavirenz, millepertuis, alcool et tabac chroniques.
Les enzymes de phase II peuvent également être inhibées : le cours cite l’atazanavir, inhibiteur de l’UGT 1A1, qui augmente les concentrations du dolutégravir.
Le millepertuis (Hypericum perforatum) est un puissant inducteur du CYP3A4 et de la P-glycoprotéine. En vente libre en phytothérapie pour les troubles de l’humeur, il est contre-indiqué avec de très nombreux médicaments : antiprotéases du VIH, AVK, immunosuppresseurs (ciclosporine, tacrolimus), certains anticancéreux oraux, contraceptifs oraux (échec possible). À rechercher systématiquement à l’interrogatoire.
4. Interactions à l’élimination rénale
L’élimination rénale d’un médicament peut se faire par filtration glomérulaire (phénomène passif) ou par sécrétion tubulaire active — c’est ce dernier mécanisme qui est concerné par les interactions.
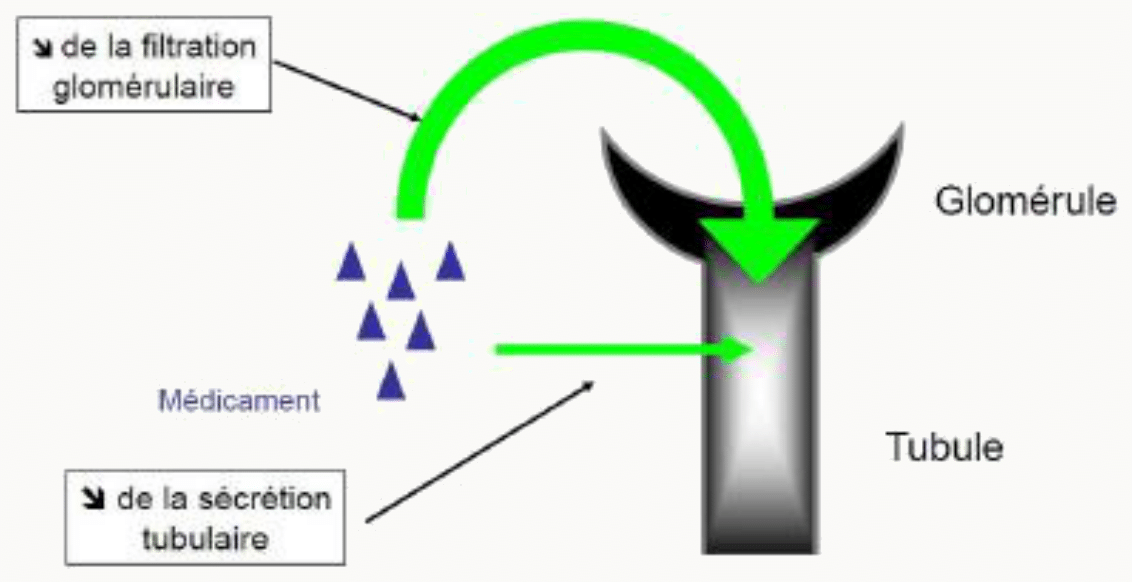
La sécrétion tubulaire fait intervenir deux familles de transporteurs exprimés sur les cellules du tubule proximal :
- les OAT (Organic Anion Transporters) — captent les anions organiques (pénicillines, méthotrexate, aciclovir) ;
- les OCT (Organic Cation Transporters) — captent les cations (metformine, cimétidine).
- Inhibition de la sécrétion → augmentation des concentrations plasmatiques et de la demi-vie → majoration de l’effet et de la toxicité.
- Induction de la sécrétion → diminution des concentrations et de la demi-vie → perte d’efficacité.
Exemple du cours : l’association benzylpénicilline (Extencilline®) + aciclovir (Zovirax®). La pénicilline inhibe l’OAT dont l’aciclovir est substrat → diminution de la sécrétion tubulaire de l’aciclovir → augmentation de ses concentrations plasmatiques et majoration de son effet.
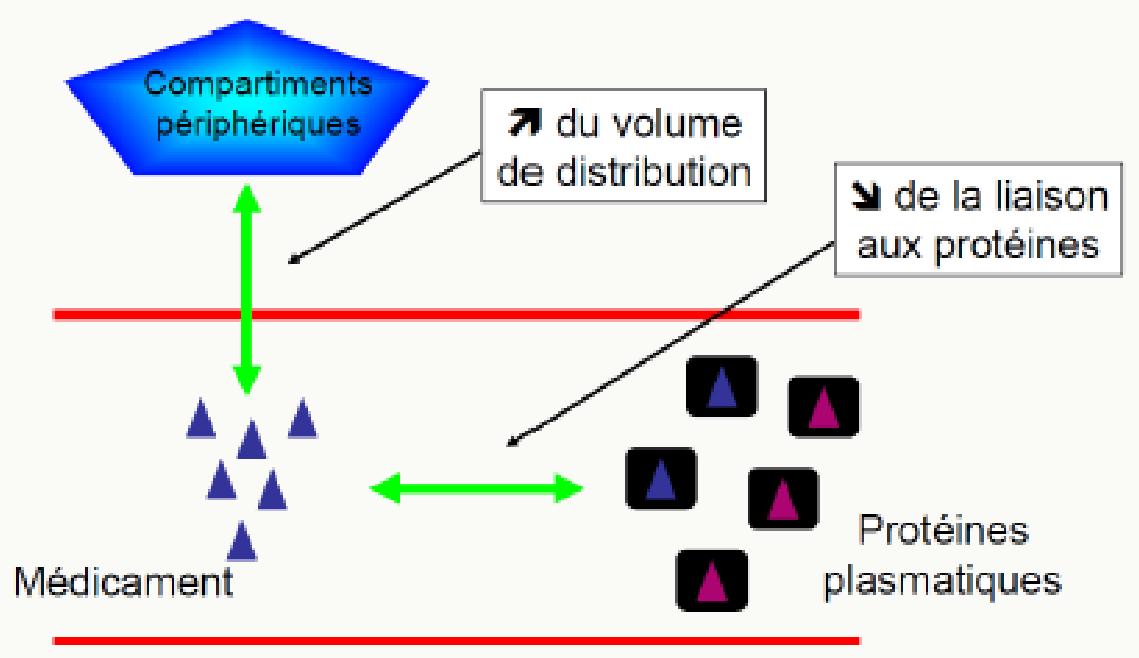
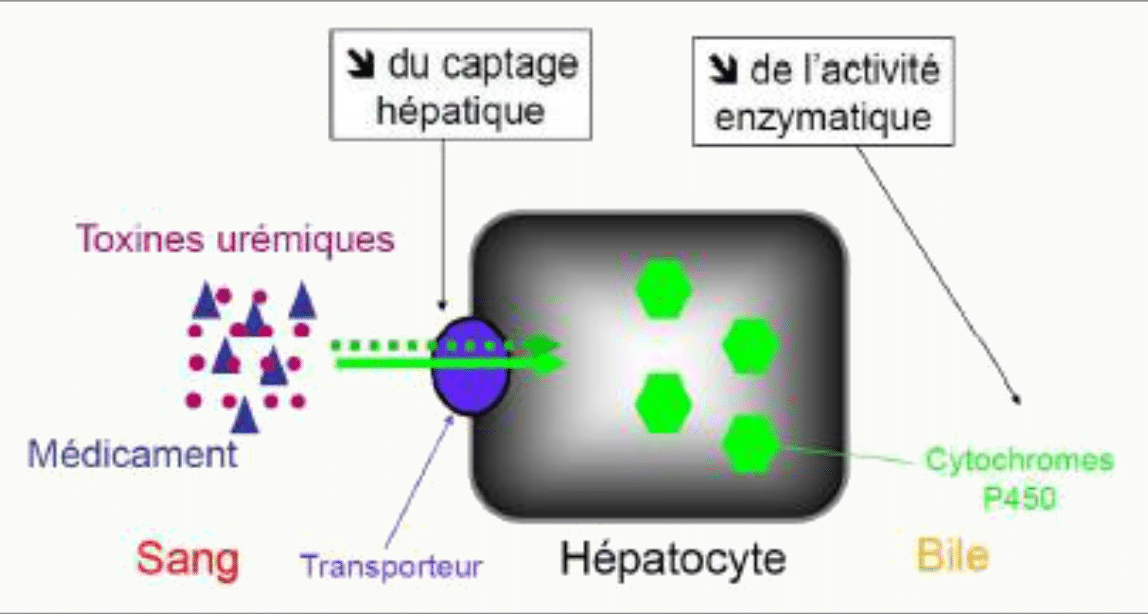
Dans certains cas (insuffisance rénale ou hépatique), les interactions se cumulent avec des modifications de la distribution liées à l’hypoalbuminémie et aux toxines urémiques (voir figures 2 et 3).
5. Interactions pharmacodynamiques
Les interactions pharmacodynamiques se situent au niveau des mécanismes d’action des médicaments. Elles ne modifient pas les paramètres pharmacocinétiques mais changent l’effet observé. Trois profils :
- Antagoniste — Effet (A) > Effet (A + B) — exemple : un β-bloquant réduit l’effet bronchodilatateur d’un β2-agoniste (salbutamol) ;
- Additif (synergie additive) — Effet (A + B) = Effet (A) + Effet (B) ;
- Potentialisateur (synergie de potentialisation) — Effet (A + B) > Effet (A) + Effet (B) — exemple : alcool + benzodiazépine → dépression respiratoire supérieure à la somme théorique.
L’ANSM publie régulièrement le Thesaurus des interactions médicamenteuses, référentiel officiel français qui gradue les IAM en quatre niveaux : contre-indication, association déconseillée, précaution d’emploi, à prendre en compte. Les logiciels d’aide à la prescription intègrent ce référentiel — mais l’automédication et les compléments alimentaires y échappent, d’où l’importance de l’anamnèse médicamenteuse complète.
🧠 À retenir absolument
- 2 types d’interactions : PK (les plus nombreuses, imprévisibles) et PD (mécanisme d’action, plus prévisibles).
- Sites PK : absorption (pH, chélation, P-gp intestinale, CYP3A4 intestinal), métabolisme (CYP450 +++), élimination rénale (OAT, OCT).
- Inhibition = rapide, ↑ concentrations, toxicité. Induction = différée (1-3 sem.), ↓ concentrations, inefficacité.
- Interactions PD : antagoniste, additif, potentialisateur.
- Circonstances : polymédication, automédication (pamplemousse, millepertuis), marge thérapeutique étroite.
❓ Questions fréquentes
Pourquoi la P-gp est-elle si importante dans les interactions ?
La P-glycoprotéine est un transporteur d’efflux exprimé à la bordure luminale de l’intestin, du rein, du foie et de la BHE. Au niveau intestinal, elle renvoie une partie du PA absorbé vers la lumière : elle limite naturellement la biodisponibilité. Son inhibition (jus de pamplemousse, vérapamil, cyclosporine) augmente les concentrations plasmatiques ; son induction (millepertuis, rifampicine) les diminue. Beaucoup de PA sont à la fois substrats du CYP3A4 et de la P-gp, ce qui amplifie les interactions.
Comment reconnaître une interaction pharmacocinétique d’une PD ?
Une interaction PK se traduit par une modification des concentrations plasmatiques (Cmax, Cmin, ASC) mesurable par dosage sanguin. Une interaction PD laisse les concentrations inchangées mais modifie l’effet. Exemple : deux benzodiazépines à posologie habituelle donnent une dépression respiratoire majeure (potentialisation PD) sans que leurs concentrations soient anormales. En pratique, un dosage plasmatique permet de trancher.
Pourquoi les interactions à l’induction sont-elles décalées dans le temps ?
Parce qu’induire un CYP450, c’est augmenter la synthèse protéique de l’enzyme. Il faut 1 à 3 semaines pour que le nombre d’enzymes hépatiques soit significativement plus élevé. À l’inverse, l’inhibition est compétitive et immédiate. Piège classique : la perte d’efficacité d’un traitement peut apparaître plusieurs semaines après l’introduction de l’inducteur, ce qui rend l’interaction difficile à identifier.
Les compléments alimentaires peuvent-ils vraiment interagir ?
Oui, et le cours le rappelle explicitement. Les compléments alimentaires contiennent souvent des ions (calcium, fer, magnésium, zinc) qui chélatent certains antibiotiques (tétracyclines, fluoroquinolones) et effondrent leur biodisponibilité. Les phytothérapies (millepertuis, ginseng) modulent CYP et P-gp. Les jus de fruits — pamplemousse, orange amère, canneberge — peuvent inhiber le CYP3A4 intestinal pendant 24 à 72 heures. À rechercher systématiquement.
Comment éviter en pratique une interaction pharmacocinétique ?
Trois leviers : 1) réaliser une anamnèse médicamenteuse complète incluant l’automédication, la phytothérapie et les compléments ; 2) consulter un outil de vérification (Thesaurus ANSM, logiciel d’aide à la prescription) ; 3) décaler les prises quand l’interaction est purement absorptive (≥ 2 h pour un chélat, 4 h pour un IPP), ou ajuster la posologie et surveiller par dosages plasmatiques quand l’interaction affecte le métabolisme d’un médicament à marge étroite.
🚀 Pour aller plus loin
Pour compléter avec la surveillance biologique des médicaments à marge étroite et pour retrouver les mécanismes moléculaires des CYP :
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.