
Chapitre 5 — Transport des gaz · Topic 3 · Leçon 3.3
Certaines hypoxies naissent au niveau tissulaire, indépendamment de l’apport : l’hypoxie géographique (distance capillaire-cellule trop grande) et l’hypoxie cytotoxique (blocage mitochondrial). Cette leçon les décrit et présente les mécanismes d’adaptation à long terme orchestrés par le facteur de transcription HIF-1, découvert par Semenza (prix Nobel 2019).
🎯 Objectifs pédagogiques
- Définir hypoxie géographique et hypoxie cytotoxique ;
- Décrire le facteur HIF-1 et sa régulation par la PO2 ;
- Identifier les 4 gènes cibles de HIF-1 et leurs rôles compensateurs ;
- Faire la synthèse des mécanismes d’adaptation aux hypoxies.
🧭 Plan de la leçon
- Hypoxies tissulaires : géographique et cytotoxique
- HIF-1 : régulateur central de l’hypoxie
- Synthèse des mécanismes d’adaptation
1. Hypoxies tissulaires : géographique et cytotoxique
Hypoxie géographique
L’hypoxie géographique apparaît lorsque la distance capillaire-cellule est trop grande pour permettre une diffusion suffisante d’O2. Elle est fréquente dans les tissus qui grandissent sans néovascularisation proportionnelle (tumeurs, expansion tissulaire rapide).
Rappels de physique :
- La PO2 diminue avec la distance le long du capillaire (l’O2 est extrait au fur et à mesure) ;
- La PO2 diminue aussi avec la distance perpendiculaire au capillaire (plus une cellule est éloignée, moins elle reçoit d’O2).
Les cellules les plus menacées sont celles situées à l’extrémité veineuse du capillaire ET les plus éloignées perpendiculairement — on parle d’angle mortel.
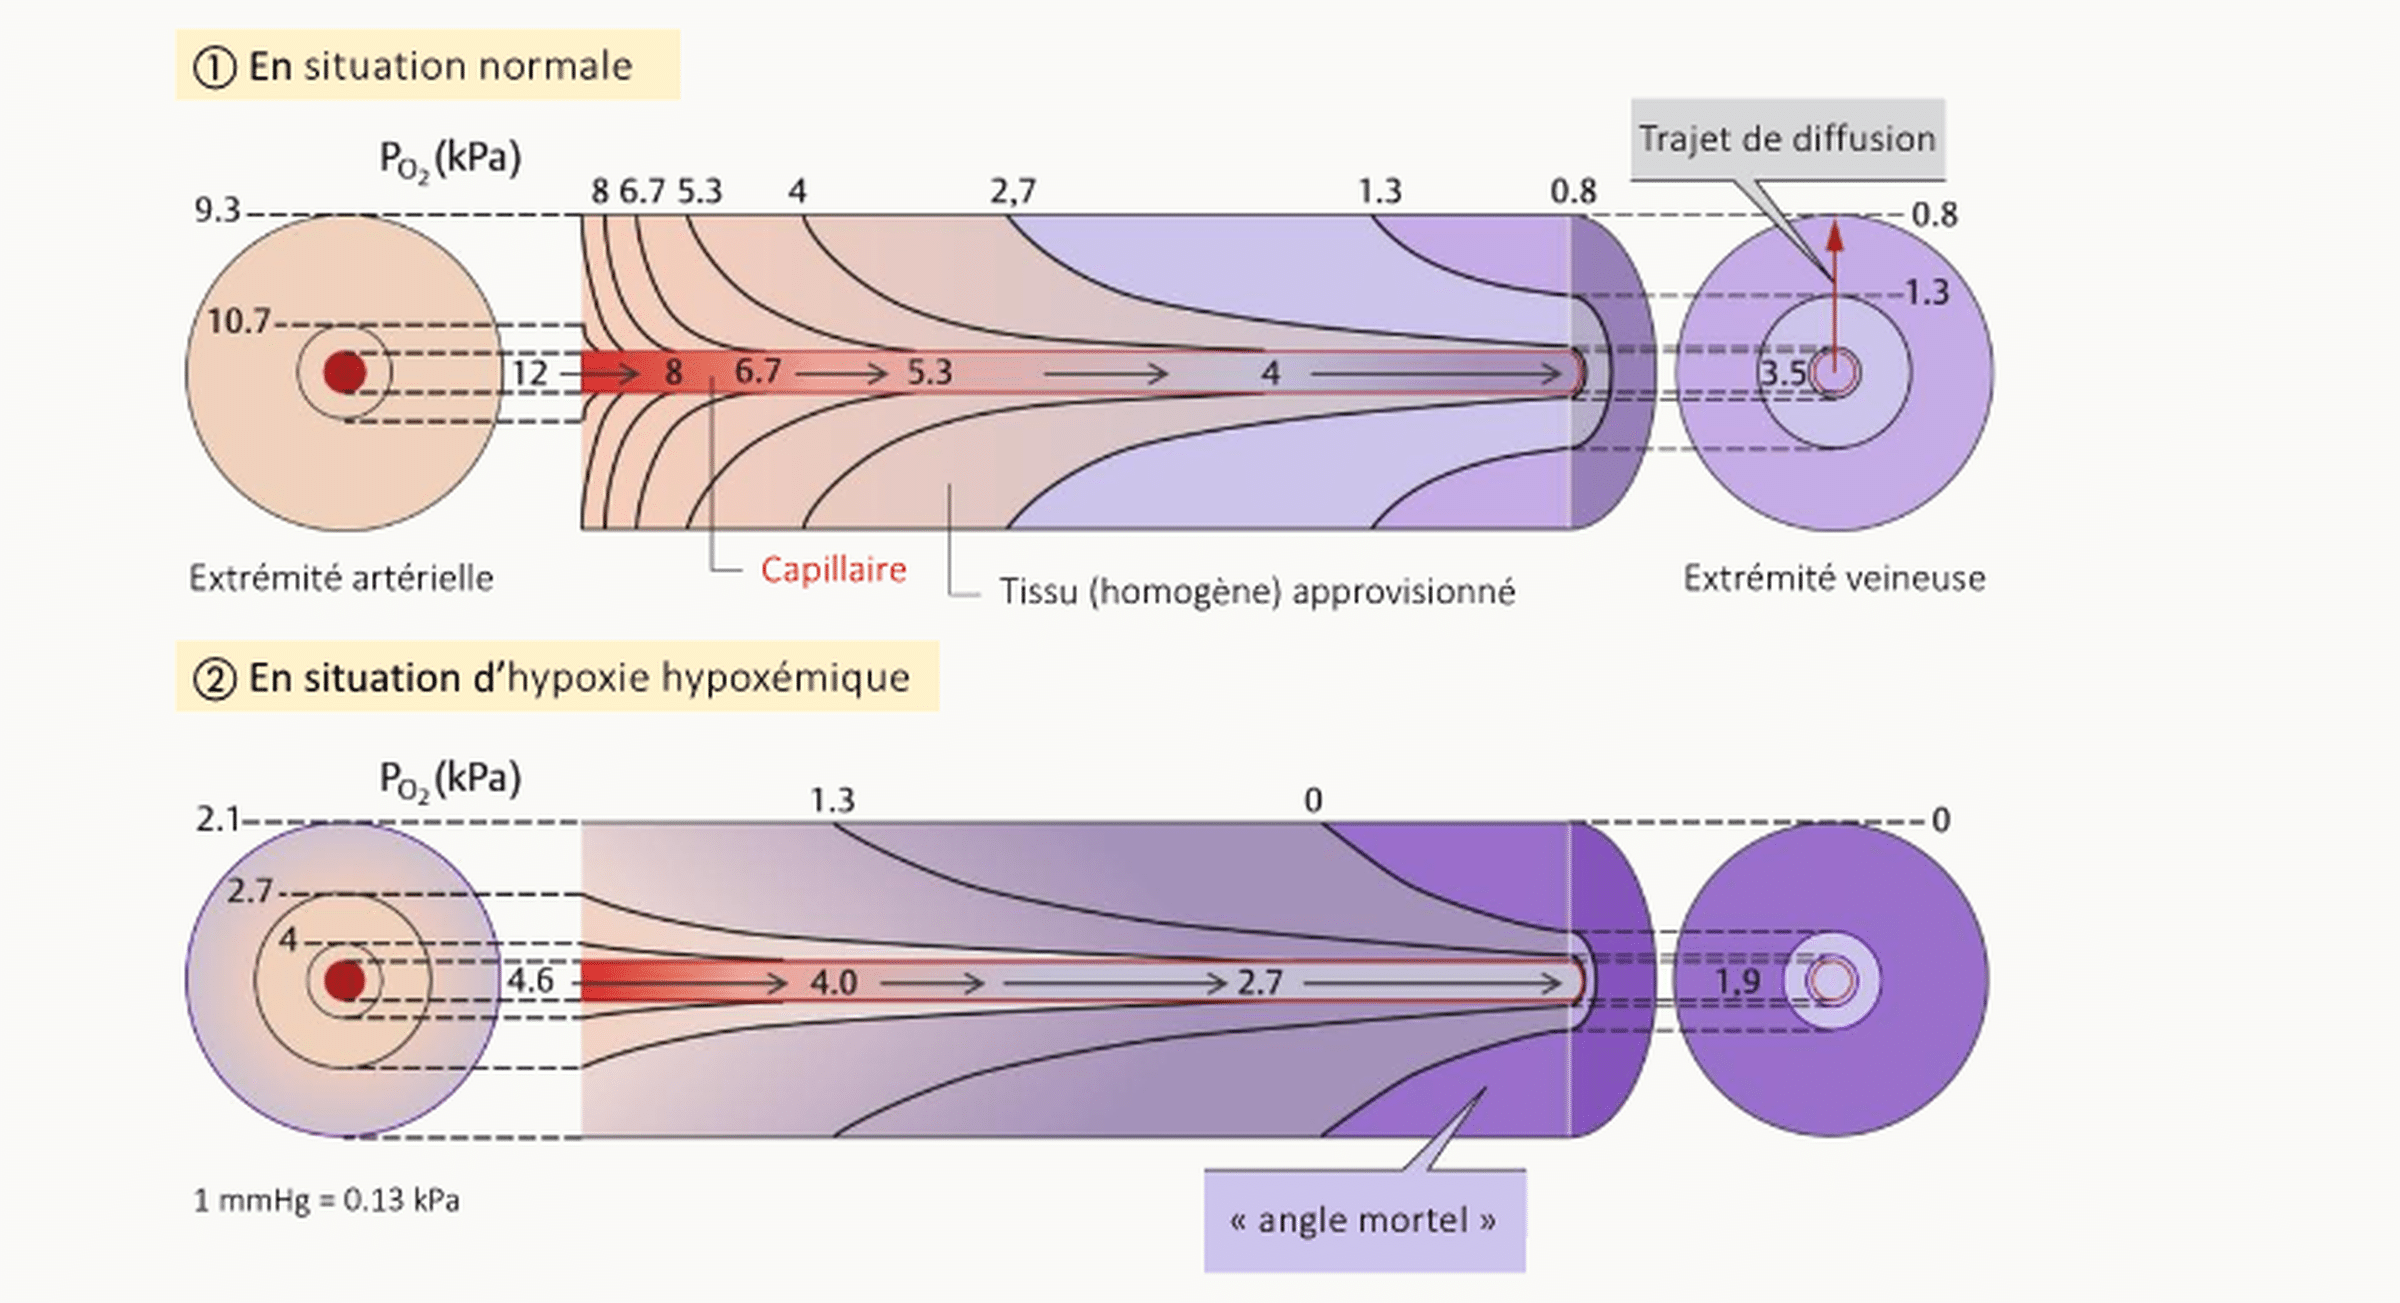
Les tumeurs cancéreuses grandissent de manière anarchique, souvent sans augmenter le nombre de capillaires proportionnellement. Résultat : leur centre devient rapidement hypoxique (« centre nécrotique » des tumeurs solides). Paradoxalement, les cellules tumorales exploitent HIF-1 pour induire une néoangiogenèse (production de VEGF) qui alimente la croissance tumorale. C’est pourquoi les anti-VEGF (bevacizumab) sont utilisés en cancérologie : ils affament la tumeur en bloquant sa vascularisation.
Hypoxie cytotoxique
L’hypoxie cytotoxique apparaît quand l’utilisation de l’O2 par les mitochondries est bloquée. L’apport est normal, mais les cellules ne peuvent pas s’en servir. Autrement dit : le carburant arrive à destination, mais le moteur est cassé.
Causes classiques :
- Empoisonnement au cyanure (acide cyanhydrique) : inhibe la cytochrome oxydase (complexe IV de la chaîne respiratoire mitochondriale). La cellule ne peut plus utiliser l’O2.
- Choc septique : certaines toxines bactériennes altèrent le fonctionnement mitochondrial.
- Intoxication à l’oxyde de carbone (CO) — accessoirement, en plus du blocage de l’Hb, le CO inhibe aussi partiellement la cytochrome oxydase.
2. HIF-1 : régulateur central de l’hypoxie
HIF-1 (Hypoxia-Inducible Factor 1) est un facteur de transcription induit par l’hypoxie, découvert par William Kaelin, Peter Ratcliffe et Gregg Semenza (Prix Nobel de médecine 2019).
Structure : hétérodimère à 2 sous-unités :
- HIF-1α : cytosolique, sa stabilité dépend de la PO2 (demi-vie ~5 min en normoxie) ;
- HIF-1β : nucléaire, constitutivement stable.
Les deux gènes sont exprimés en permanence, mais seule l’hypoxie permet à HIF-1α de s’accumuler et de s’associer à HIF-1β pour former le facteur actif.
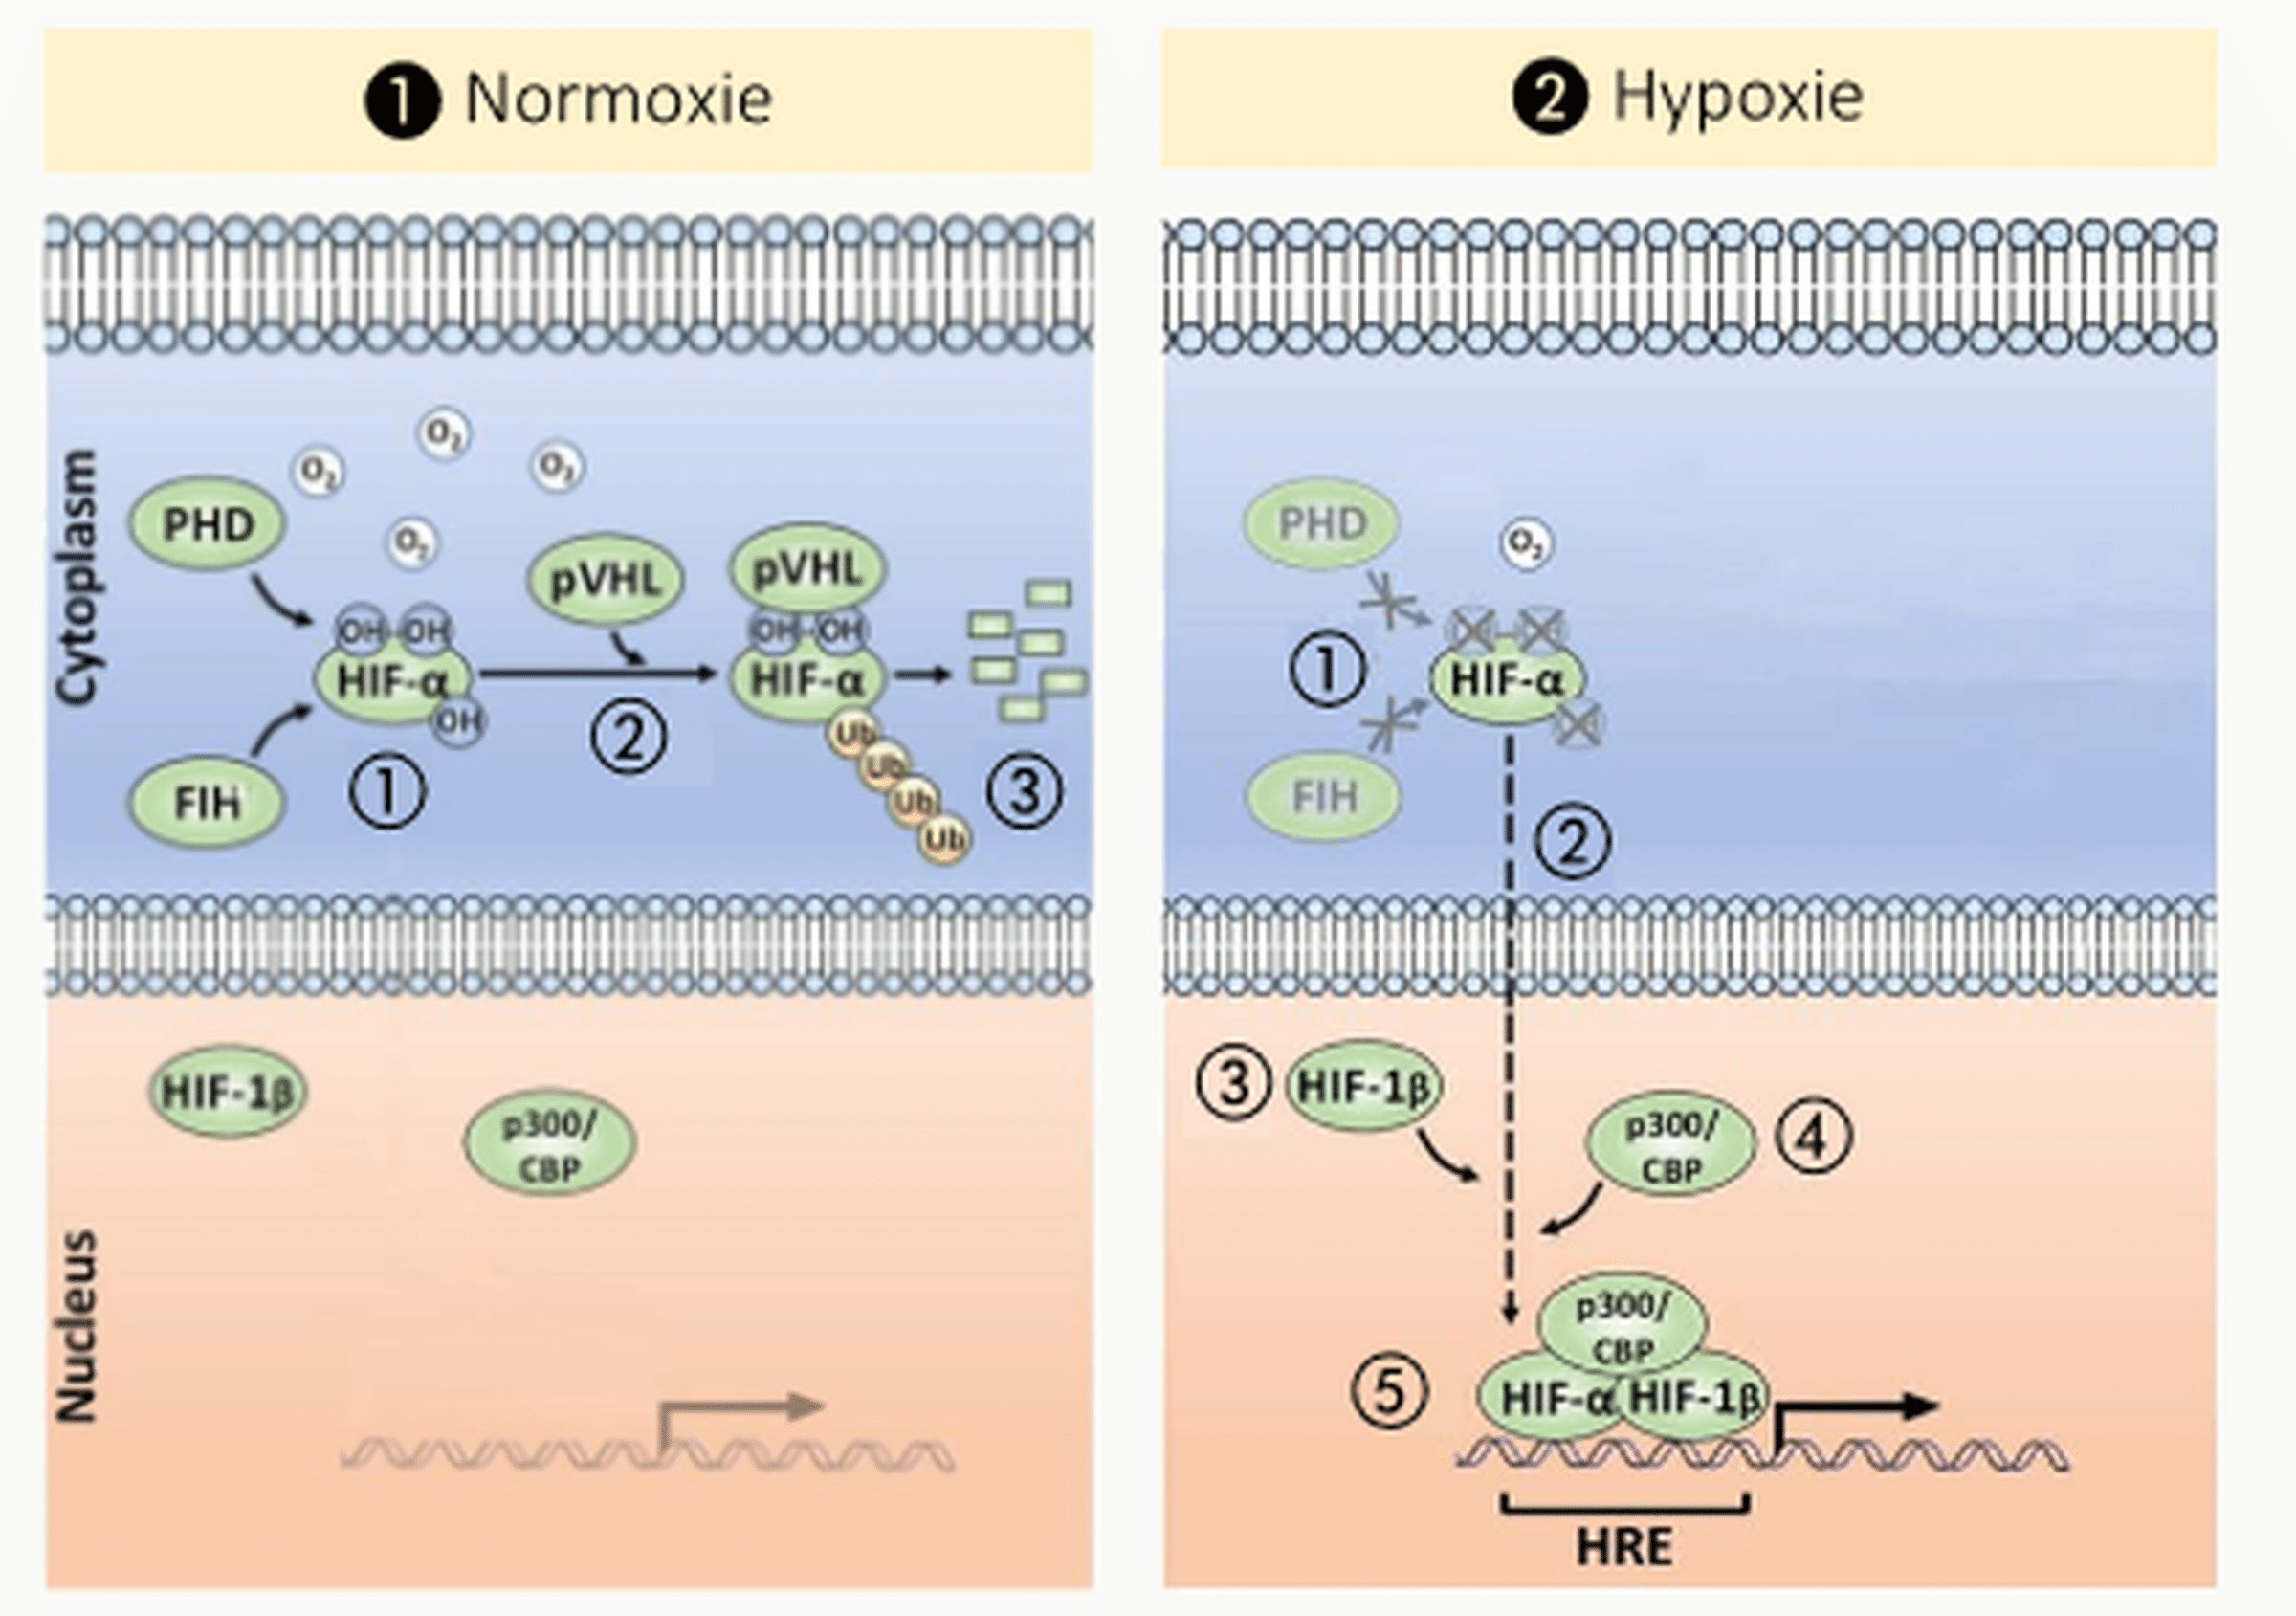
En normoxie :
- Les prolyl-hydroxylases (PHD) et FIH — enzymes qui utilisent l’O2 comme substrat — hydroxylent HIF-1α sur la proline 564 ;
- La protéine pVHL (von Hippel-Lindau) reconnaît HIF-1α hydroxylée et la marque par ubiquitine ;
- HIF-1α ubiquitinylée est dégradée par le protéasome.
En hypoxie :
- Les PHD, privées d’O2, ne fonctionnent plus → HIF-1α n’est pas hydroxylée → pVHL ne s’y fixe pas → HIF-1α est stabilisée ;
- HIF-1α transloque dans le noyau, s’associe à HIF-1β et aux co-activateurs p300/CBP ;
- Le complexe HIF-1 actif se fixe sur les séquences HRE (Hypoxia Response Element) et active la transcription de gènes cibles.
Les 4 grandes familles de gènes cibles de HIF-1
| Type d’hypoxie compensée | Gènes activés | Effet |
|---|---|---|
| Cytotoxique | Enzymes de la glycolyse, transporteurs GLUT | Génère de l’ATP par glycolyse anaérobie (2 ATP/glucose) |
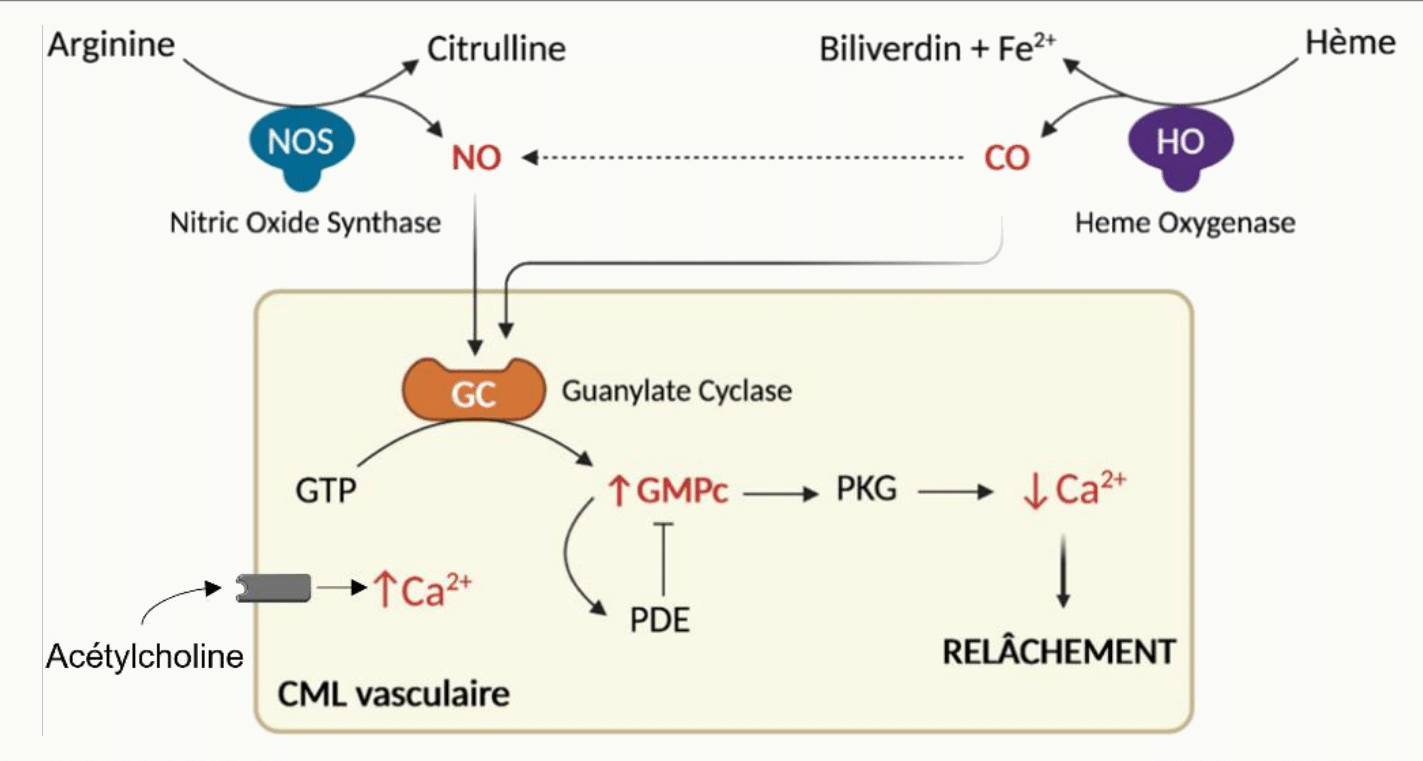
| Ischémique (à court terme) | iNOS, HO-1 | Production de NO et CO → vasodilatation locale (voie GMPc) |
| Anémique | EPO (érythropoïétine) | Stimule l’érythropoïèse → ↑ Hb → ↑ CaO2 |
| Géographique | VEGF (vascular endothelial growth factor) | Angiogenèse → nouveaux capillaires → ↓ distance capillaire-cellule |
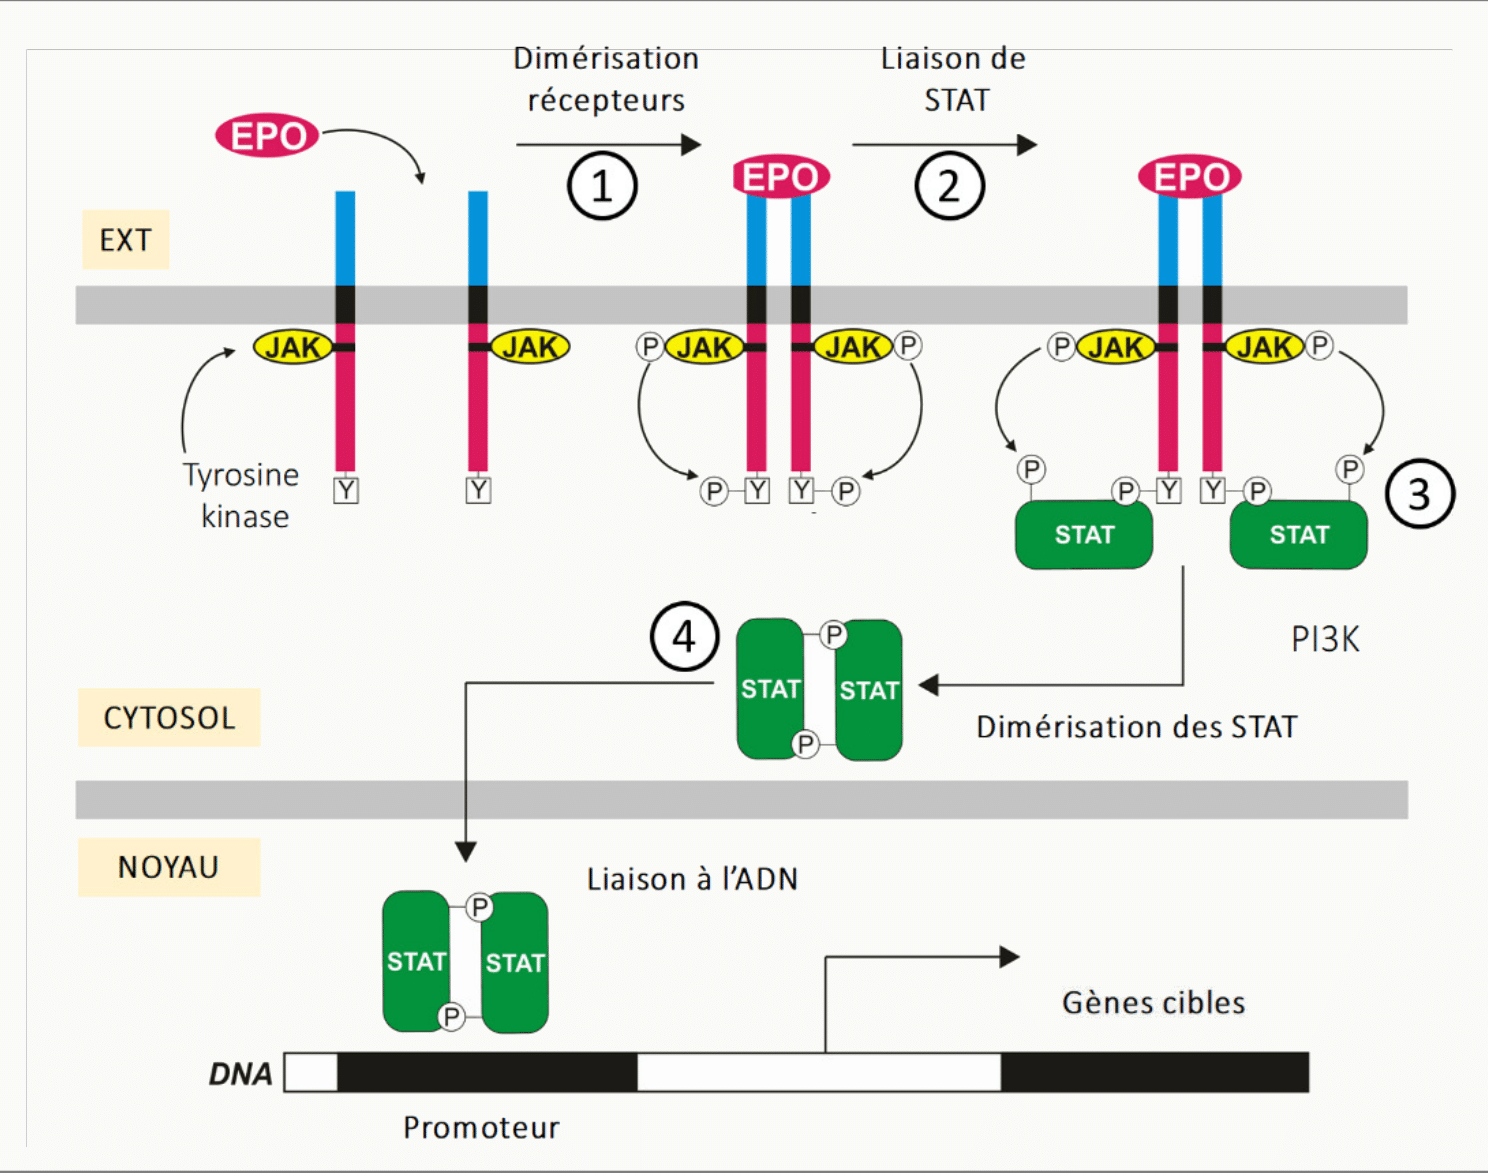
L’EPO est produite principalement par le rein (cellules interstitielles péritubulaires) et accessoirement par le foie. Sa transcription est activée par HIF-1 en synergie avec HNF-4 (spécifique du rein et du foie). L’EPO circule, se fixe sur les précurseurs érythroïdes de la moelle osseuse, active la voie JAK/STAT5 qui stimule leur prolifération et différenciation.
L’EPO recombinante est utilisée en clinique dans l’anémie de l’insuffisance rénale chronique et de la chimiothérapie. Mais elle a aussi été détournée à des fins de dopage sportif (années 1990, cyclisme) — avec un risque majeur de thrombose (l’hématocrite peut dépasser 55 %, la viscosité explose, formation de caillots).
3. Synthèse des mécanismes d’adaptation
| Hypoxie | Mécanisme de compensation | Caractéristiques |
|---|---|---|
| Ischémique locale | Hyperhémie réactive (métabolites : H⁺, K⁺, adénosine) | LOCAL, RAPIDE, TRANSITOIRE |
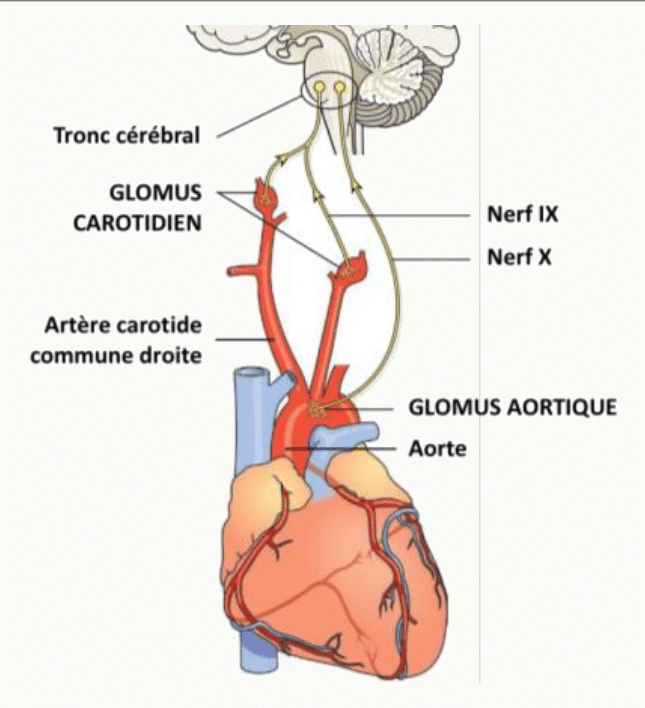
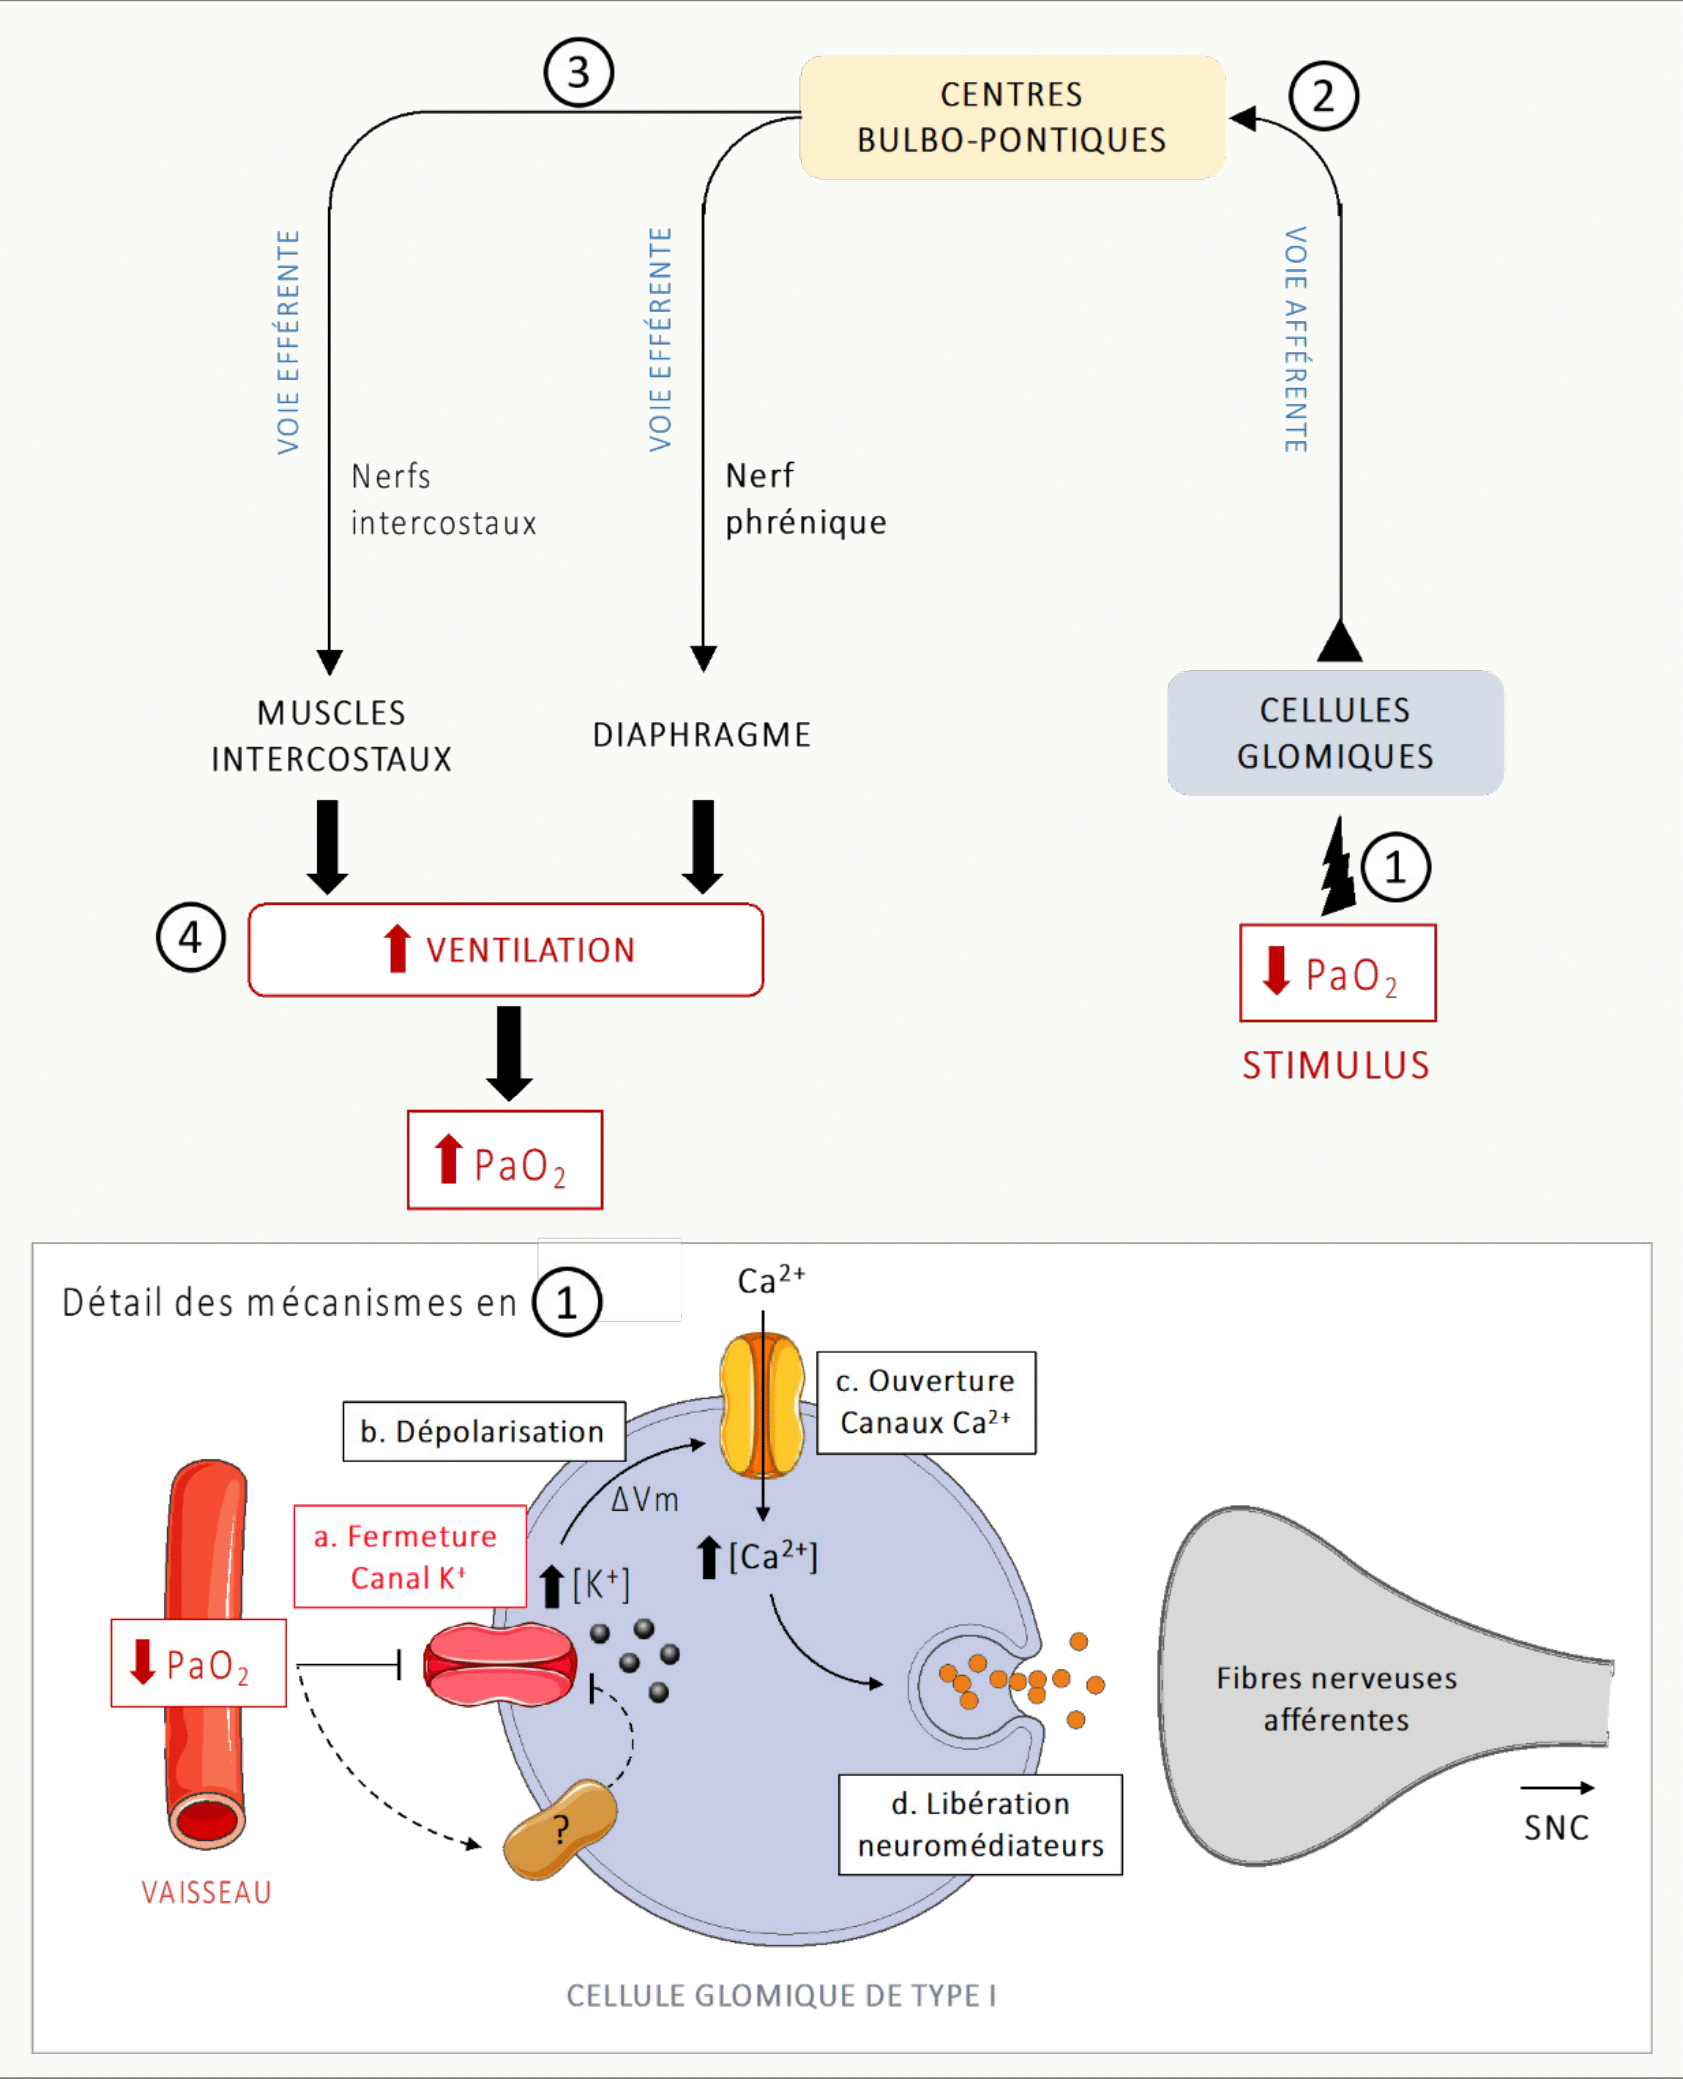
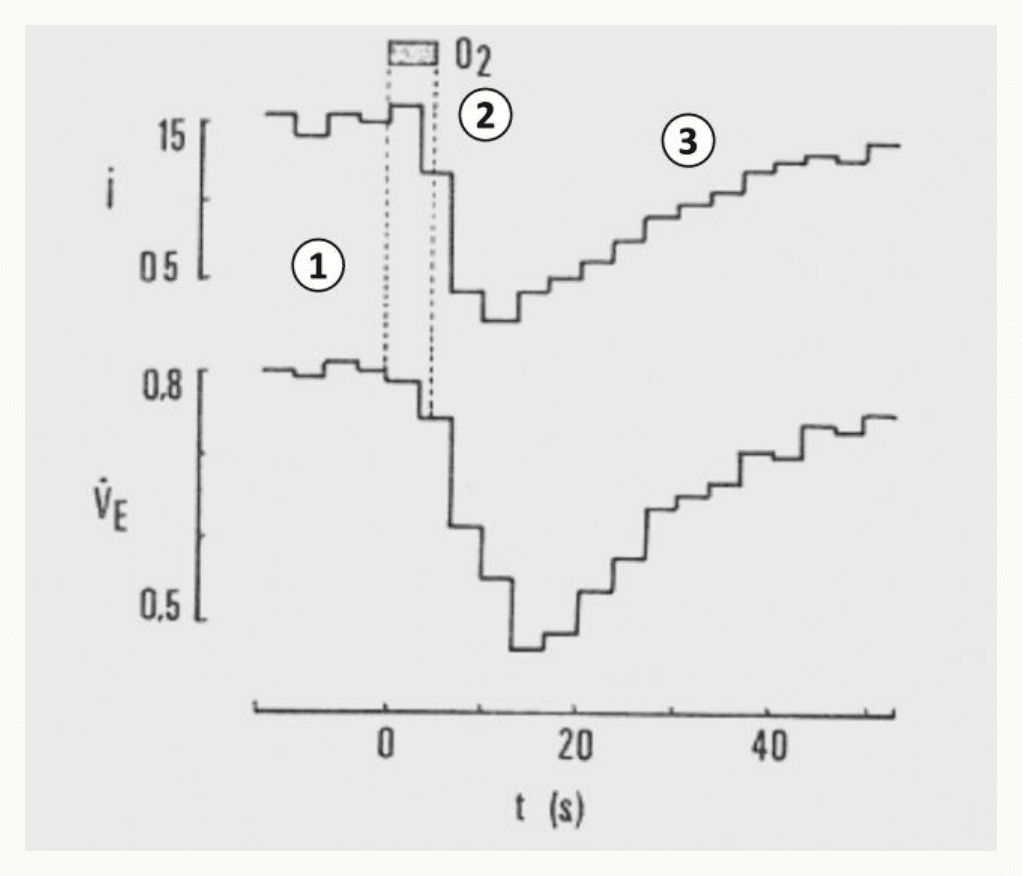
| Hypoxémique | Chémoréflexe (glomus carotidiens/aortiques) → ↑ ventilation | SYSTÉMIQUE, RAPIDE |
| Cytotoxique | HIF-1 → ↑ glycolyse anaérobie | SYSTÉMIQUE, LENT (transcription) |
| Ischémique chronique | HIF-1 → NO, CO → vasodilatation ; VEGF → angiogenèse | SYSTÉMIQUE, LENT, PROLONGÉ |
| Anémique | HIF-1 → EPO → érythropoïèse | SYSTÉMIQUE, LENT (jours-semaines) |
| Géographique | HIF-1 → VEGF → angiogenèse | SYSTÉMIQUE, LENT |
HIF-1 permet une adaptation multi-facettes et à long terme : métabolisme (glycolyse), vasodilatation, angiogenèse, érythropoïèse. Sa découverte a transformé la compréhension des adaptations à l’hypoxie et ouvert de nouvelles pistes thérapeutiques : inhibiteurs de PHD (stabilisent HIF-1α pour traiter l’anémie de l’insuffisance rénale), anti-VEGF (bloquent l’angiogenèse tumorale).
🧠 À retenir absolument
- Hypoxie géographique : distance capillaire-cellule trop grande (tumeurs, expansion tissulaire). Angle mortel à l’extrémité veineuse.
- Hypoxie cytotoxique : blocage mitochondrial. Ex : cyanure (inhibition cytochrome oxydase), choc septique.
- HIF-1 = hétérodimère α/β, prix Nobel 2019 (Semenza, Kaelin, Ratcliffe).
- Normoxie : HIF-1α hydroxylée par PHD → pVHL → ubiquitine → protéasome (dégradation).
- Hypoxie : HIF-1α stabilisée → noyau → HRE → transcription.
- 4 gènes cibles majeurs : glycolyse (cytotoxique), iNOS/HO-1 (ischémique), EPO (anémique), VEGF (géographique).
- Adaptations à l’hypoxie : mécanismes LOCAUX (hyperhémie), SYSTÉMIQUES RAPIDES (chémoréflexe), SYSTÉMIQUES LENTS (HIF-1).
❓ Questions fréquentes
Pourquoi HIF-1α est-il dégradé en normoxie et stabilisé en hypoxie ?
Parce que les enzymes PHD, qui hydroxylent HIF-1α, utilisent l’O₂ comme substrat. Sans O₂ (hypoxie), elles ne fonctionnent plus. HIF-1α n’est plus hydroxylée, ne peut plus être reconnue par pVHL et échappe à l’ubiquitinylation-dégradation. Elle s’accumule et va exercer ses effets nucléaires. C’est une élégante manière de coupler directement le niveau d’O₂ à la transcription génique.
Comment le cyanure tue-t-il si vite ?
Le cyanure inhibe la cytochrome oxydase (complexe IV de la chaîne respiratoire mitochondriale). La phosphorylation oxydative s’arrête, l’ATP n’est plus produit. Les cellules doivent basculer sur la glycolyse anaérobie (2 ATP/glucose contre 36 en aérobie) — bien insuffisant. Les tissus les plus consommateurs (cerveau, cœur) meurent en quelques minutes. La PaO₂ reste normale, mais les cellules ne peuvent pas utiliser cet O₂ : c’est l’exemple parfait d’hypoxie cytotoxique.
Pourquoi utilise-t-on des anti-VEGF en cancérologie ?
Parce que les tumeurs solides deviennent rapidement hypoxiques en leur centre, ce qui active HIF-1 et induit la sécrétion de VEGF. Ce VEGF favorise l’angiogenèse (nouveaux vaisseaux) qui alimente la croissance tumorale. Bloquer le VEGF (bevacizumab, ranibizumab) « affame » la tumeur en limitant sa vascularisation. C’est également utilisé en ophtalmologie contre les néovaisseaux de la DMLA humide.
L’EPO est-elle un traitement contre la fatigue en général ?
Non. L’EPO n’est efficace que dans les anémies où la production endogène est déficiente (insuffisance rénale chronique, chimiothérapie). Chez un sujet sain, l’utiliser augmente artificiellement l’hématocrite au-delà des valeurs physiologiques — d’où le risque de thrombose. C’est pour cela qu’elle est interdite dans le sport (dopage) et illégale en dehors de son indication médicale : son usage détourné a causé des morts par accident thrombotique dans les années 1990.
🚀 Pour aller plus loin
Fin du chapitre ! Le prochain met tout cela à l’épreuve pendant l’exercice physique.
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.