
Chapitre 4 — Règles de prescription et rapport bénéfice/risque · Topic 2 : Rapport bénéfice/risque · Leçon 2.1
Toute prescription est une prise de risque. Aucun médicament n’agit sans effet indésirable potentiel : le prescripteur doit sans cesse peser ce qu’il apporte au patient (le bénéfice) contre ce qu’il lui fait courir (le risque). L’AMM tranche cette balance à l’échelle de la population. Le prescripteur, lui, la repose à l’échelle de son patient. Cette leçon explique comment se construit le rapport bénéfice/risque, pourquoi les courbes dose-effet imposent une notion d’index thérapeutique, et pourquoi certains médicaments à marge thérapeutique étroite exigent une bioéquivalence renforcée.
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- définir le rapport bénéfice/risque et distinguer sa lecture collective (AMM) et individuelle (prescription) ;
- expliquer les limites des essais cliniques pour son évaluation ;
- lire une courbe dose-effet avec la superposition effet thérapeutique / effets toxiques ;
- opposer un index thérapeutique large à un index thérapeutique étroit ;
- définir la bioéquivalence et l’intervalle de confiance renforcé pour les MTE.
🧭 Plan de la leçon
- Bénéfice et risque : deux dimensions
- Du concept collectif au concept individuel
- Courbes dose-effet et rapport bénéfice/risque
- Index thérapeutique large ou étroit
- Bioéquivalence et marge thérapeutique étroite
1. Bénéfice et risque : deux dimensions
Prescrire un anti-inflammatoire pour une entorse ou un anticoagulant pour une fibrillation auriculaire n’engage pas la même mise en balance. Dans les deux cas, on met dans un plateau ce que le traitement apporte, dans l’autre ce qu’il fait courir. La règle est la même partout : on ne prescrit que si le premier l’emporte sur le second.
Le bénéfice d’un médicament se décrit par trois dimensions : le service rendu (guérir, prévenir, soulager), l’amplitude attendue de l’effet, et la probabilité de « succès » chez le patient concerné.
Le risque se décrit lui aussi par trois dimensions : la fréquence des effets indésirables, leur gravité (bénin, grave, létal) et la probabilité de survenue chez le patient donné.
Mise en balance, pour un médicament dans une indication donnée, entre les bénéfices attendus (service rendu × amplitude × probabilité) et les risques encourus (fréquence × gravité × probabilité). L’AMM n’est accordée que si ce rapport est favorable.
Un principe hérité de Paracelse : « il n’y a pas d’effets désirés sans effets indésirables ». L’agence n’exige donc pas l’absence d’effets indésirables ; elle exige qu’ils soient acceptables au regard de l’efficacité apportée.
2. Du concept collectif au concept individuel
La demande d’AMM repose sur des essais cliniques menés à grande échelle (voir Chapitre 2). Ils tranchent un rapport bénéfice/risque global à l’échelle de la population cible. Trois limites structurelles imposent cependant la prudence :
- les patients sont très sélectionnés (critères d’inclusion et d’exclusion) et ne sont pas toujours représentatifs de la population cible réelle ;
- le manque de puissance statistique empêche de détecter des effets indésirables graves mais rares ;
- la durée de suivi des patients est limitée (rarement plus de quelques années).
Conséquence directe : le rapport bénéfice/risque ne peut être vraiment évalué qu’après mise sur le marché, en conditions réelles d’usage (phase IV et pharmacovigilance).
Le prescripteur, lui, doit passer d’un concept global pour les autorités à un concept individuel — et « très hypothétique », comme le rappelle le cours de Sorbonne. Chaque patient a son âge, ses comorbidités, ses traitements en cours, sa fonction rénale, ses préférences. Le rapport bénéfice/risque de la population n’est pas exactement celui de ce patient-là. C’est cette adaptation qui fonde l’art de prescrire.
L’AMM garantit un rapport bénéfice/risque favorable au niveau collectif, mais elle ne dispense pas le prescripteur d’une évaluation individuelle. Elle ne prouve pas non plus l’absence d’effets indésirables tardifs : leur détection relève de la phase IV.
3. Courbes dose-effet et rapport bénéfice/risque
Sur un graphique effet en fonction de la dose, deux courbes coexistent : la courbe d’effet clinique attendu, qui croît puis plafonne, et la courbe des effets toxiques, qui apparaît plus tard mais grimpe rapidement. La différence entre les deux dessine la courbe bénéfice/risque, en forme de « U inversé » : elle passe par un maximum pour une dose optimale, puis chute à mesure que la toxicité l’emporte.
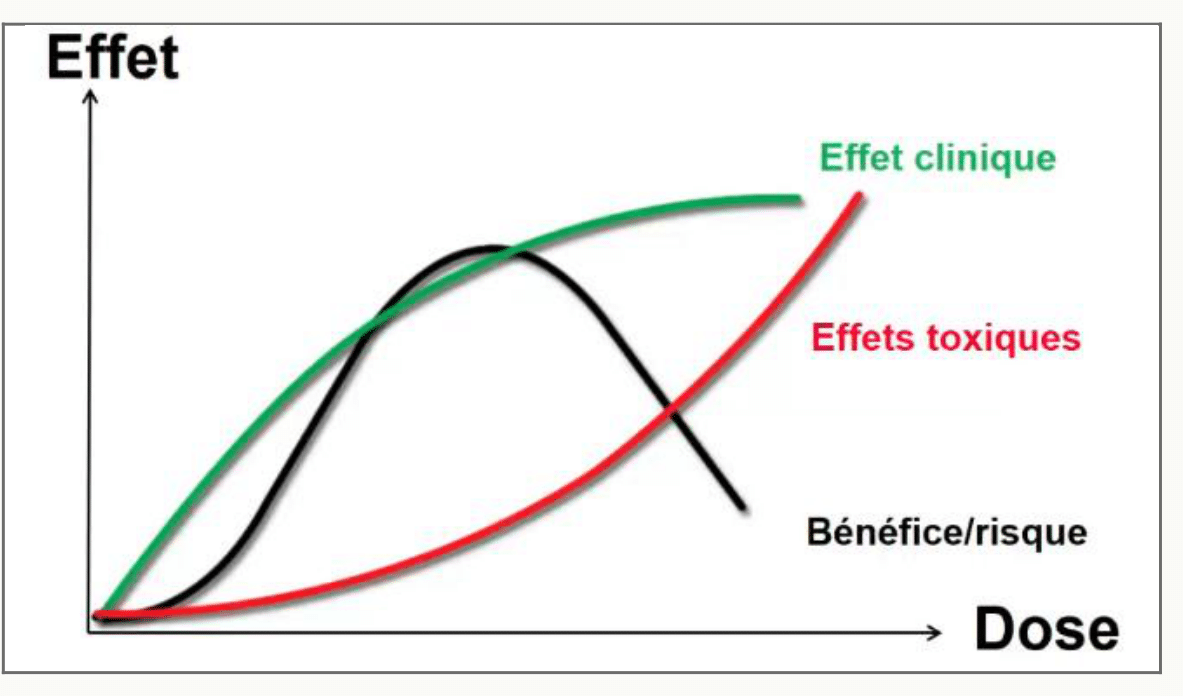
Le rôle du prescripteur est de rester dans la zone haute de cette courbe. C’est ce que traduisent le choix de la posologie, celui du dosage unitaire, et le fractionnement des prises : on cherche des concentrations plasmatiques suffisantes pour l’efficacité, insuffisantes pour la toxicité.
Cette allure en U inversé est parfois quantifiée par la « fenêtre thérapeutique » : l’intervalle de concentrations plasmatiques dans lequel l’effet clinique est présent sans que la toxicité soit majoritaire. Cette notion sera reprise dans le Chapitre 7 (pharmacocinétique quantitative).
4. Index thérapeutique large ou étroit
L’index thérapeutique (IT) mesure la distance entre la dose qui produit l’effet clinique et la dose qui produit un effet toxique. En pratique, on compare deux gaussiennes : celle des répondeurs thérapeutiques et celle des répondeurs toxiques.
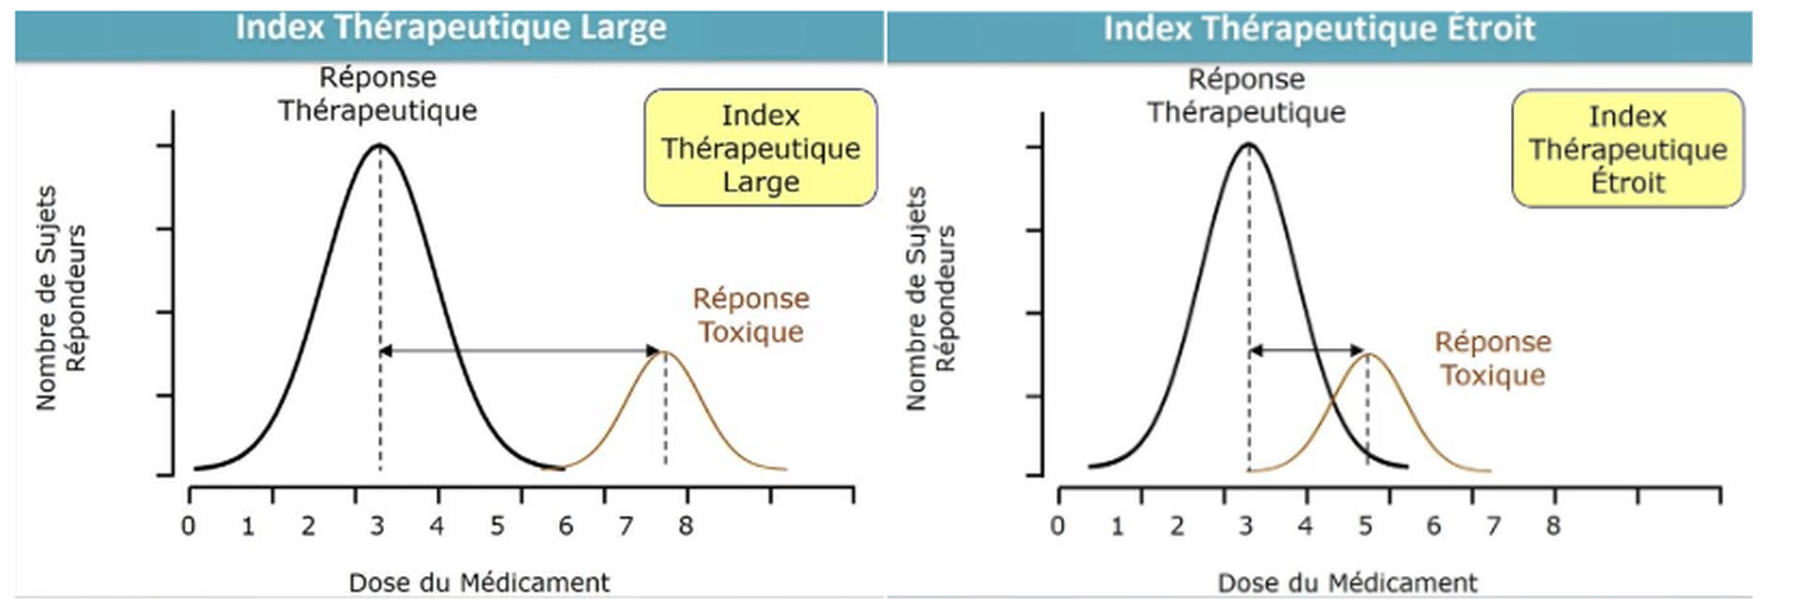
| Situation | Position des deux gaussiennes | Conséquence pratique |
|---|---|---|
| Index thérapeutique large | Les deux courbes sont bien séparées le long de l’axe des doses. | Grande marge de sécurité, prescription et surveillance simples (ex. : paracétamol à doses usuelles). |
| Index thérapeutique étroit | Les deux courbes se chevauchent partiellement. | Toute variation de dose ou d’absorption peut basculer dans la zone toxique : surveillance biologique, dosage sanguin, prudence à chaque adaptation. |
D’un point de vue médical, les effets indésirables peuvent survenir à des doses thérapeutiques, voire à des doses infra-thérapeutiques (typiquement en oncologie). L’index thérapeutique n’est donc pas une garantie : il indique la marge, pas l’absence de risque.
5. Bioéquivalence et marge thérapeutique étroite
La bioéquivalence est la condition qui permet à un générique de se substituer à un princeps (voir Ch. 1). Elle repose sur la comparaison de deux paramètres pharmacocinétiques mesurés dans le plasma :
- la Cmax — concentration plasmatique maximale ;
- l’ASC (aire sous la courbe, en anglais AUC) — quantité totale de principe actif exposée à l’organisme.
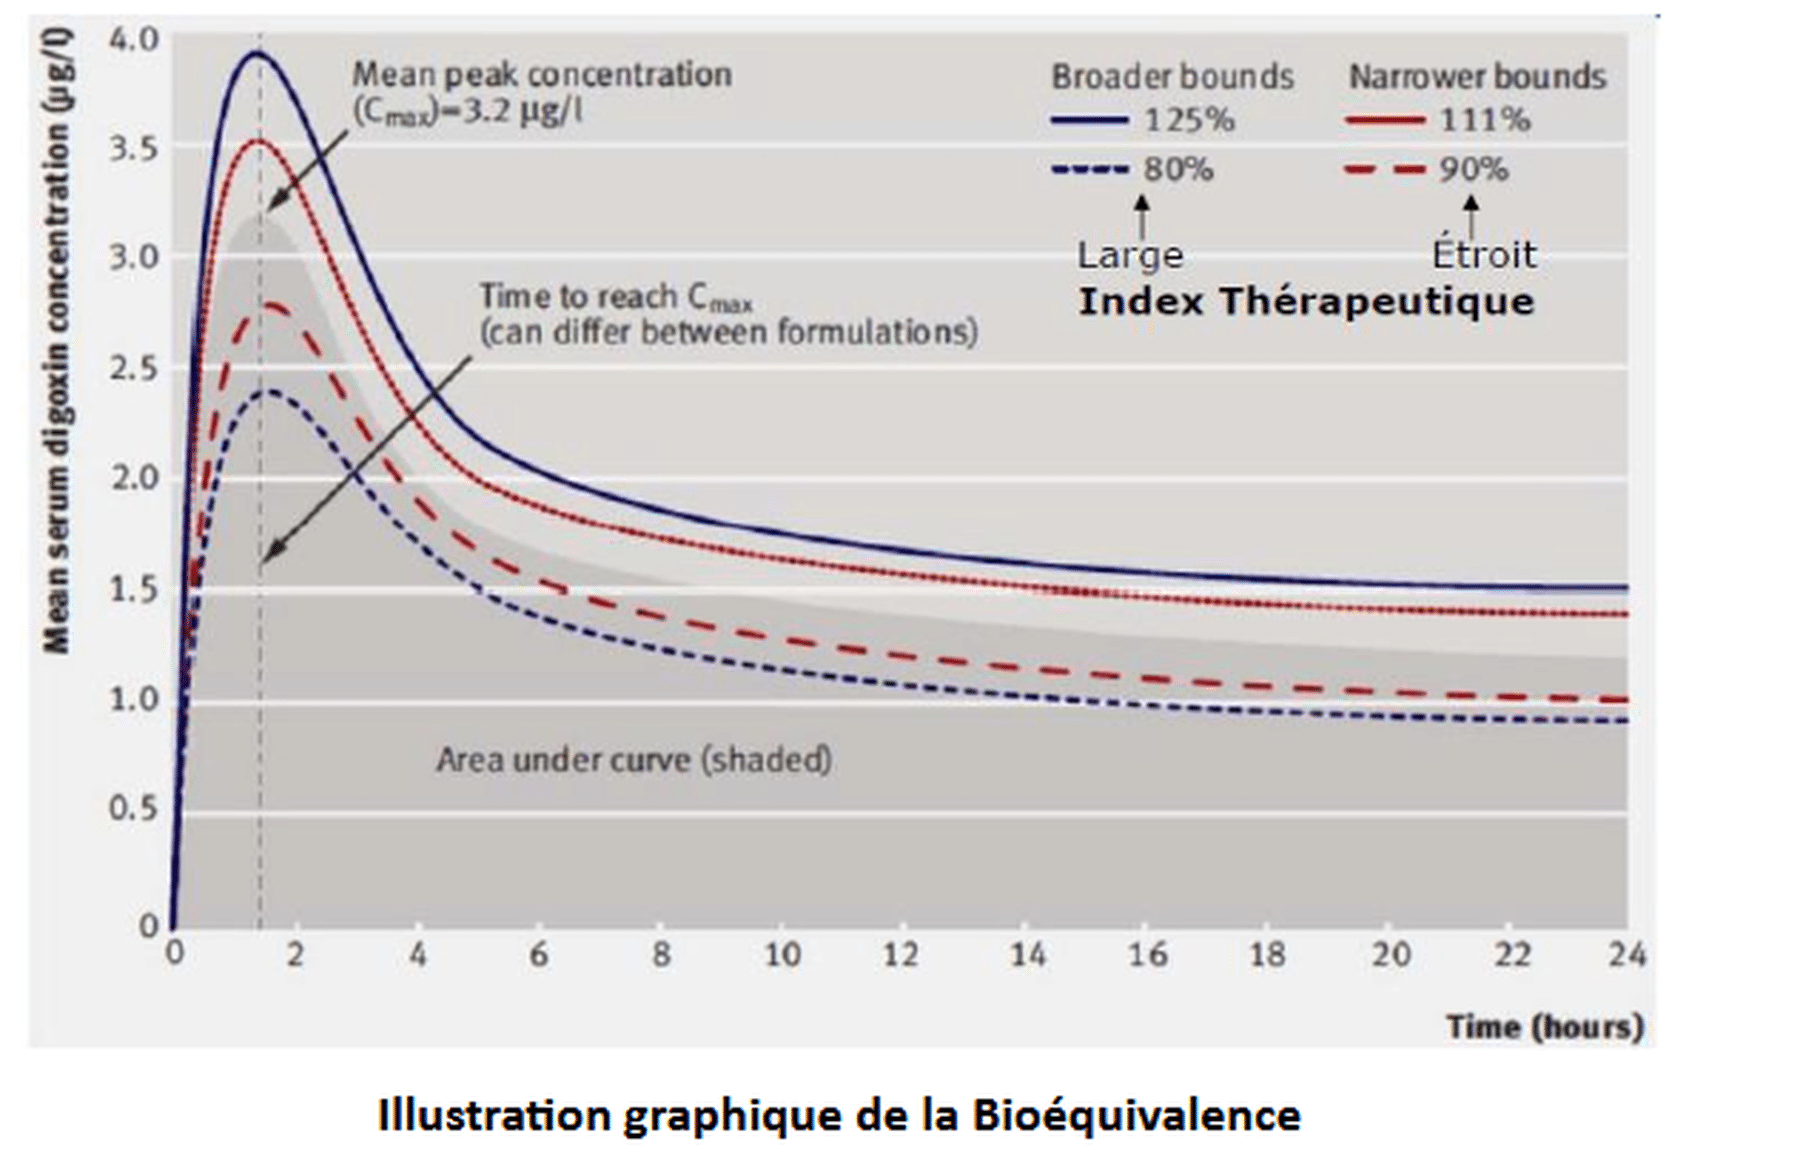
- Cas général — l’intervalle de confiance à 90 % du rapport générique/princeps pour la Cmax et l’ASC doit être compris entre 80 et 125 %.
- Médicaments à marge thérapeutique étroite (MTE) — l’intervalle est resserré à 90–111 %. C’est le RCP (résumé des caractéristiques du produit) qui mentionne le statut MTE.
Ce durcissement s’explique par la géométrie précédente : quand les gaussiennes thérapeutique et toxique se chevauchent, quelques pourcents de variation d’exposition peuvent suffire à faire basculer un patient dans la zone d’effets indésirables. On accepte donc moins de variabilité d’un lot à l’autre et d’une formulation à l’autre.
Bioéquivalence ≠ équivalence thérapeutique. La bioéquivalence est requise pour un générique ; l’équivalence thérapeutique (efficacité et sécurité comparables démontrées cliniquement) ne l’est pas. Elle est présumée par extrapolation à partir de la bioéquivalence.
Depuis 2020, l’ANSM tient une liste officielle de treize médicaments à MTE (dont certains anti-épileptiques, la lévothyroxine, la ciclosporine, la mycophénolate mofétil, la digoxine). Pour ces molécules, la substitution générique peut être bloquée par la mention « non substituable MTE » (par le médecin) ou « non substituable MTE-PH » (par le pharmacien, qui prévient alors le prescripteur — voir Leçon 1.3).
🧠 À retenir absolument
- Bénéfice = service rendu × amplitude × probabilité de succès. Risque = fréquence × gravité × probabilité de survenue.
- L’AMM tranche un rapport B/R collectif ; le prescripteur le rejoue au niveau individuel.
- Trois limites des essais : patients sélectionnés, manque de puissance pour les effets rares, durée de suivi limitée. Le B/R réel s’établit en phase IV.
- La courbe B/R en fonction de la dose a une forme de U inversé : passer d’une dose insuffisante à une dose toxique fait chuter le bénéfice net.
- Index thérapeutique large = gaussiennes séparées ; étroit = gaussiennes qui se chevauchent → surveillance rapprochée.
- Bioéquivalence = comparaison Cmax et ASC. Intervalle de confiance à 90 % : 80–125 % en général, 90–111 % pour les MTE.
❓ Questions fréquentes
Un médicament dont l’AMM est favorable présente-t-il un risque acceptable pour tous les patients ?
Non. L’AMM valide un rapport bénéfice/risque favorable pour la population cible, pas pour chaque individu. Un patient âgé, insuffisant rénal, sous polymédication ou enceinte peut avoir un rapport B/R défavorable pour la même molécule. C’est au prescripteur de réévaluer au cas par cas.
Pourquoi certains effets indésirables graves n’apparaissent-ils qu’après commercialisation ?
Parce que les essais cliniques (phases I à III) portent sur quelques centaines à quelques milliers de patients, sélectionnés et suivis peu de temps. Les effets indésirables rares, tardifs ou touchant des sous-populations exclues des essais ne se révèlent qu’une fois le médicament utilisé à grande échelle en vraie vie — c’est le rôle de la phase IV et de la pharmacovigilance.
Qu’est-ce qu’un médicament à index thérapeutique étroit ?
Un médicament pour lequel la dose efficace est proche de la dose toxique. Sur le graphique, les gaussiennes de réponse thérapeutique et de réponse toxique se chevauchent. Il faut alors surveiller la dose (dosage sanguin, adaptation à la fonction rénale ou hépatique) et éviter les substitutions non maîtrisées.
Quels critères définissent la bioéquivalence de deux médicaments ?
Deux formulations sont bioéquivalentes si leurs paramètres pharmacocinétiques (concentration plasmatique maximale Cmax et aire sous la courbe ASC) ne diffèrent pas de plus d’un intervalle de confiance à 90 % compris entre 80 et 125 %. Pour les MTE, l’intervalle est réduit à 90–111 %.
Pourquoi la bioéquivalence n’est-elle pas la même chose que l’équivalence thérapeutique ?
La bioéquivalence mesure des concentrations plasmatiques : elle prouve que deux formulations exposent l’organisme à des quantités comparables de principe actif. L’équivalence thérapeutique, elle, exigerait de démontrer cliniquement une efficacité et une sécurité comparables sur les critères de jugement de la maladie. Elle n’est pas requise pour un générique : elle est présumée à partir de la bioéquivalence.
🚀 Pour aller plus loin
Pour prolonger la lecture du rapport bénéfice/risque en pratique :
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.