
Chapitre 1 — Le médicament : définition, histoire et régulation · Topic 3 : Réglementation et mise sur le marché · Leçon 3.1
Aucun médicament ne peut être commercialisé en France sans une autorisation de mise sur le marché (AMM). Depuis l’affaire du thalidomide, la règle est absolue : un industriel doit apporter la preuve, avant toute vente, que son produit est à la fois efficace et suffisamment sûr pour l’usage revendiqué. Cette leçon décrit les conditions d’octroi de l’AMM, le dossier qui la soutient (études précliniques ICH, essais cliniques I-III), les niveaux de preuve scientifique attendus, et les cas où l’AMM peut être accordée sous circonstances exceptionnelles, suspendue ou retirée.
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- définir l’AMM et énoncer les trois piliers évalués (qualité, efficacité, sécurité) ;
- lister les études précliniques obligatoires selon l’ICH ;
- distinguer les quatre phases d’essais cliniques et leur finalité ;
- hiérarchiser les niveaux de preuve scientifique et identifier l’essai contrôlé randomisé en double aveugle comme référence ;
- expliquer les cas d’AMM sous circonstances exceptionnelles, de suspension et de retrait.
🧭 Plan de la leçon
- Pourquoi une AMM ? Le rapport bénéfice/risque
- Le dossier d’AMM : études précliniques ICH
- Le dossier d’AMM : essais cliniques I à IV
- Niveaux de preuve et démonstration d’efficacité
- Circonstances exceptionnelles, suspension et retrait
1. Pourquoi une AMM ? Le rapport bénéfice/risque
Quand un patient reçoit une ordonnance, il tient pour acquis que le médicament a été évalué avant d’arriver en pharmacie : efficacité prouvée, sécurité mesurée, qualité de fabrication contrôlée. C’est précisément ce que garantit l’AMM. Sans elle, la commercialisation est interdite, quelle que soit la spécialité.
L’AMM (autorisation de mise sur le marché) est une autorisation administrative préalable, obligatoire pour toute commercialisation d’un médicament à usage humain. Elle est délivrée par une autorité de santé (l’ANSM en France, l’EMA à l’échelle européenne — voir leçon 3.2).
L’AMM n’est accordée que si toutes les conditions ci-dessous sont réunies :
- la qualité pharmaceutique du produit est démontrée (procédés de fabrication contrôlés, pureté, stabilité) ;
- la quantité et la qualité des données cliniques obtenues sont suffisantes ;
- le rapport bénéfice/risque est favorable : la sécurité est acceptable au regard de l’efficacité apportée.
En résumé : AMM = qualité + efficacité + sécurité.
La notion-clé est celle du rapport bénéfice/risque. Aucun médicament n’est à risque zéro (« il n’y a pas d’effets désirés sans effets indésirables », principe hérité de Paracelse). L’agence n’exige pas l’absence d’effets indésirables : elle exige que le bénéfice attendu l’emporte sur les risques encourus dans l’indication revendiquée.
2. Le dossier d’AMM : études précliniques ICH
Avant la première administration à l’être humain, l’industriel doit conduire des études précliniques (in vitro sur cultures cellulaires, in vivo sur des modèles animaux de laboratoire). Elles sont obligatoires et testent plusieurs champs définis par l’ICH (International Conference for Harmonization).
- Carcinogénicité : capacité à induire un cancer ;
- Génotoxicité : capacité à induire des mutations, c’est-à-dire une modification de l’ADN ;
- Toxicocinétique : devenir des toxiques dans le corps ;
- Toxicité aiguë et chronique ;
- Toxicité sur la reproduction (dont tératogénicité) ;
- Immunotoxicité ;
- Phototoxicité.
Certaines études complémentaires sont facultatives selon la classe (anticancéreux, thérapies géniques, etc.).
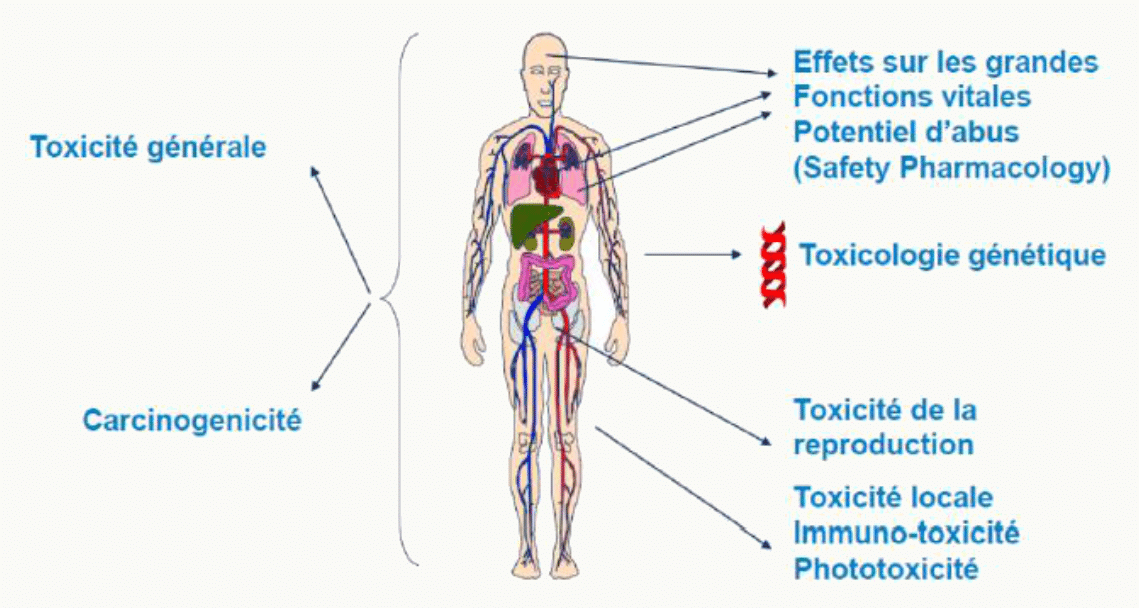
La génotoxicité désigne le pouvoir de modifier l’ADN (mutations). Ne pas confondre avec la carcinogénicité (pouvoir cancérogène) : les deux sont liées mais distinctes. Un composé peut être génotoxique sans être formellement carcinogène dans les études animales, et inversement.
Sans dossier préclinique complet et rassurant, aucun essai chez l’homme ne peut débuter.
3. Le dossier d’AMM : essais cliniques I à IV
Une fois la sécurité préclinique établie, le médicament entre en essais thérapeuthiques chez l’homme, en quatre phases. Il est testé seul, ou face au traitement de référence, ou face à un placebo.
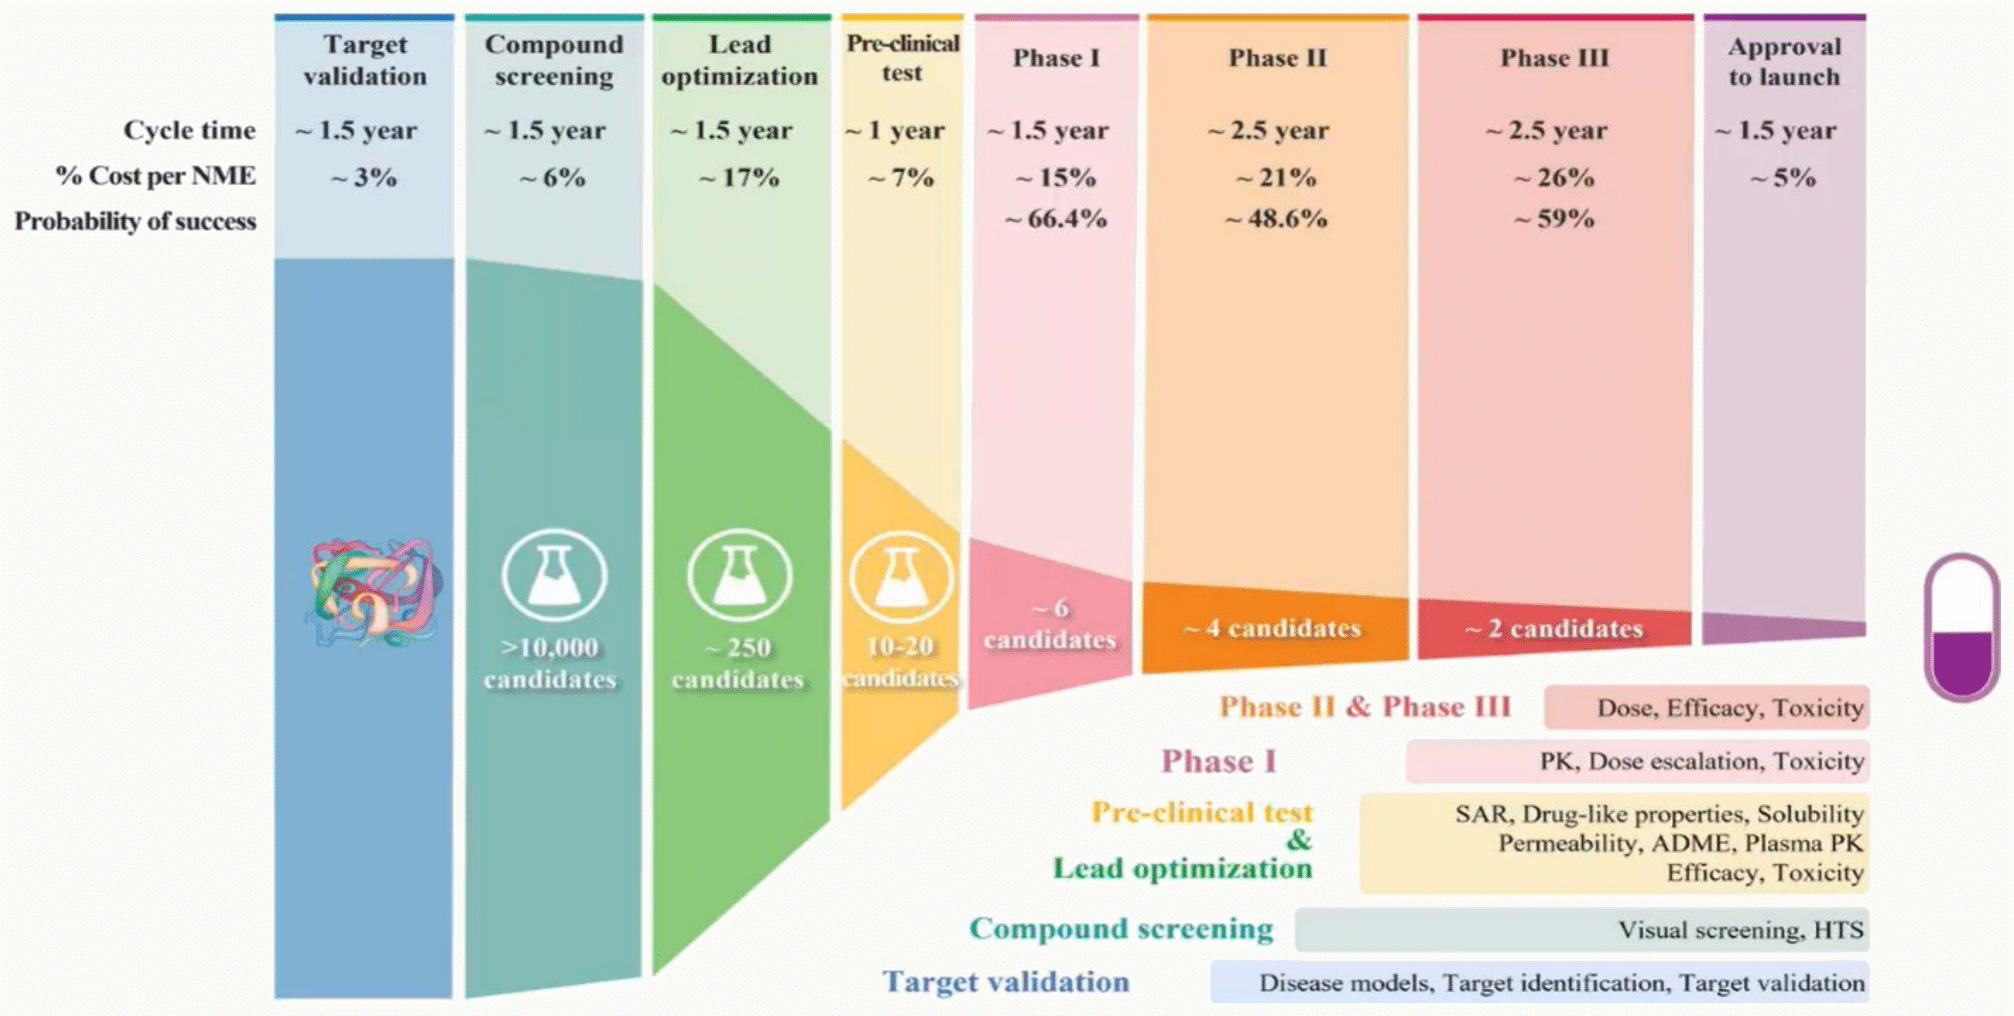
| Phase | Population | Objectif principal |
|---|---|---|
| Phase I | 20 à 80 volontaires sains | Évalue la sécurité (effets indésirables) et détermine la dose pour la phase II |
| Phase II | 100 à 200 patients | Évalue l’efficacité et la sécurité ; affine le choix de la dose pour la phase III |
| Phase III | 1 000 à 10 000 patients | Confirme l’efficacité et la sécurité sur un grand nombre de patients |
| Phase IV | Population générale après commercialisation | Évalue l’efficacité et la sécurité en « vraie vie » et à long terme (pharmacovigilance) |
La phase I se fait sur des volontaires sains, pas sur des patients : le but est de mesurer la tolérance et de trouver la dose maximale tolérée, indépendamment de la maladie. Exceptions : les médicaments trop toxiques pour être testés chez le sain (chimiothérapies anticancéreuses) sont administrés d’emblée à des patients.
L’AMM est demandée après la phase III, sur la base d’un dossier de plusieurs milliers de pages compilant qualité pharmaceutique, précliniques et cliniques. La phase IV se déroule après obtention de l’AMM et alimente la pharmacovigilance — c’est elle qui a permis, historiquement, de détecter les effets indésirables tardifs ayant conduit à des retraits d’AMM.
4. Niveaux de preuve et démonstration d’efficacité
Toutes les études cliniques n’ont pas la même valeur probante. Les autorités hiérarchisent les niveaux de preuve scientifique :
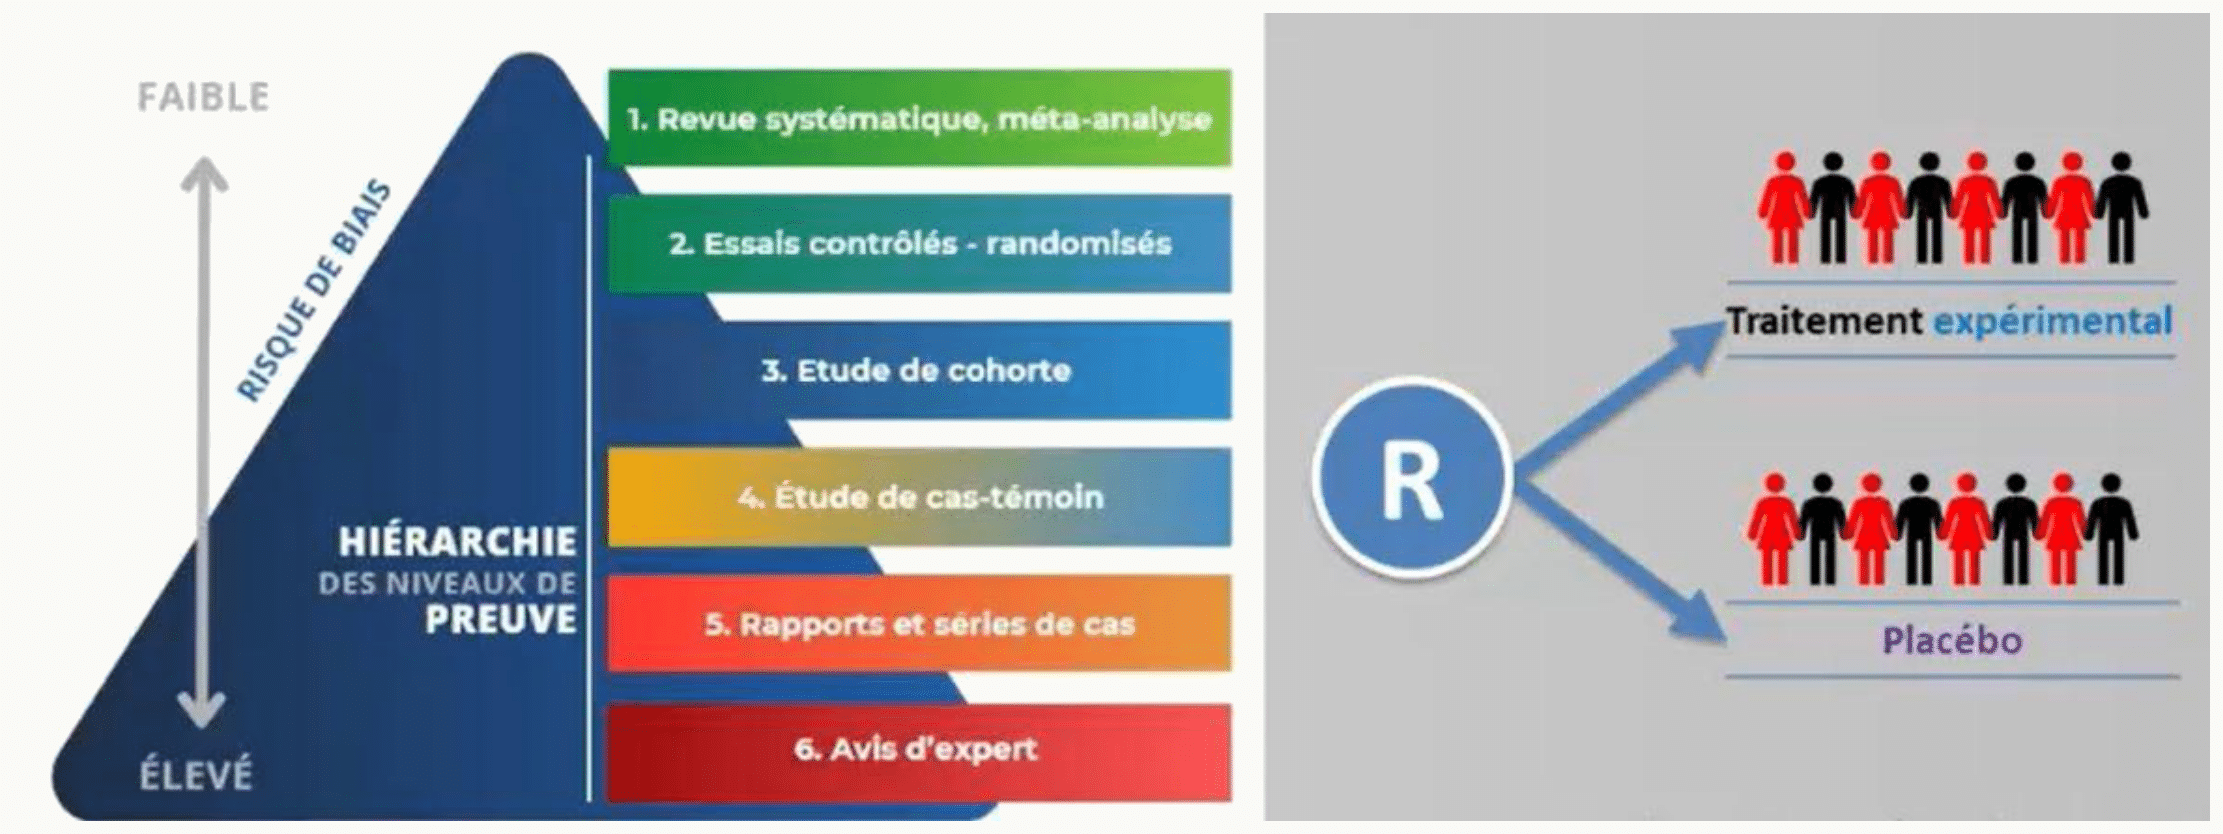
| Grade | Niveau | Type d’études |
|---|---|---|
| A — Preuve scientifique établie | Niveau 1 | Essais comparatifs randomisés de forte puissance ; méta-analyses ; analyses de décision bien menées |
| B — Présomption scientifique | Niveau 2 | Essais randomisés de faible puissance ; études comparatives non randomisées ; études de cohorte |
| C — Faible niveau de preuve | Niveau 3 | Études cas-témoins |
| Niveau 4 | Études comparatives biaisées, études rétrospectives, séries de cas, études épidémiologiques descriptives |
La référence est l’essai contrôlé randomisé en double aveugle : les patients sont répartis par tirage au sort entre le nouveau traitement et le placebo (ou le traitement de référence), et ni le patient ni le médecin ne savent qui reçoit quoi. Ce double masque neutralise l’effet placebo et les biais d’évaluation.
Une corrélation statistique entre deux variables n’implique pas une causalité. Exemple classique : la consommation de café est corrélée au cancer du poumon, mais c’est le tabac (facteur confondant, plus fréquent chez les buveurs de café) qui est en cause. L’essai randomisé, en supprimant les facteurs de confusion par tirage au sort, est le seul moyen fiable de conclure à une relation de cause à effet.
L’effet placebo (« je plairai » en latin) désigne un effet clinique observé sous une substance inerte, par mécanismes psychologiques et physiologiques. Son inverse, l’effet nocebo (« je nuirai »), désigne un effet indésirable induit par une substance inerte. C’est parce que ces effets sont réels et parfois massifs qu’on impose le double aveugle et un bras placebo dans les essais.
5. Circonstances exceptionnelles, suspension et retrait
L’AMM classique suppose un dossier complet. Dans certaines situations, l’agence peut assouplir la procédure — ou au contraire revenir sur son autorisation.
- le dossier est seulement partiel ;
- la commercialisation est possible sous réserve de précautions particulières sur la sécurité ;
- le dossier est réévalué annuellement jusqu’à accord (ou retrait) définitif de l’AMM.
Ce dispositif concerne typiquement les maladies rares, les urgences de santé publique, ou les traitements sans alternative.
À l’inverse, l’AMM peut être suspendue ou retirée si le rapport bénéfice/risque devient défavorable : c’est le rôle de la pharmacovigilance, alimentée par la phase IV. Un fait nouveau constaté après la commercialisation (effet indésirable rare, tardif, ou grave non détecté avant l’AMM) suffit à motiver le retrait. L’affaire du thalidomide (années 1960, effets tératogènes) reste l’exemple historique fondateur.
D’après l’industrie pharmaceutique (source : Nature Reviews Drug Discovery, PubMed), sur environ 10 000 molécules testées au criblage initial, moins de 250 passent en préclinique, moins de 5 arrivent en essais cliniques et une seule obtient l’AMM. Le coût moyen est estimé à plus d’un milliard d’euros sur environ 12 ans. Ces chiffres expliquent la durée des brevets et le prix des médicaments innovants (voir leçon 3.3).
🧠 À retenir absolument
- AMM = autorisation obligatoire préalable à toute commercialisation. Trois piliers : qualité + efficacité + sécurité.
- Le critère décisionnel est le rapport bénéfice/risque favorable.
- Études précliniques ICH : carcinogénicité, génotoxicité, toxicocinétique, toxicité aiguë et chronique, reproduction, immunotoxicité, phototoxicité.
- 4 phases cliniques : I (volontaires sains, tolérance, dose), II (patients, efficacité et dose), III (grand nombre de patients, confirmation), IV (vraie vie, long terme, pharmacovigilance).
- Niveau 1 de preuve = essais randomisés de forte puissance et méta-analyses (grade A).
- La référence méthodologique est l’essai contrôlé randomisé en double aveugle. Corrélation ≠ causalité.
- L’AMM peut être accordée sous circonstances exceptionnelles (dossier partiel, réévaluation annuelle), suspendue ou retirée sur faits nouveaux.
❓ Questions fréquentes
Un médicament peut-il être commercialisé sans AMM ?
Non. L’AMM est une autorisation administrative obligatoire préalable. Sans elle, la commercialisation est interdite. Les seules exceptions étroitement encadrées relèvent des accès dérogatoires (ex-ATU, accès compassionnel) réservés à des situations sans alternative thérapeutique.
Pourquoi les phases I se font-elles sur volontaires sains ?
Parce que l’objectif est de mesurer la tolérance et la pharmacocinétique du produit indépendamment de la maladie. Les patients sont testés à partir de la phase II. Exception : les molécules trop toxiques pour un sujet sain (chimiothérapies anticancéreuses notamment) sont administrées d’emblée à des patients.
Qu’est-ce qu’un essai « en double aveugle » ?
Ni le patient ni le médecin traitant ne savent qui reçoit le produit testé et qui reçoit le comparateur (placebo ou traitement de référence). Ce double masque neutralise l’effet placebo, le biais d’attente et le biais d’évaluation. Combiné à la randomisation, il donne le plus haut niveau de preuve.
Qu’appelle-t-on une AMM sous circonstances exceptionnelles ?
Une AMM accordée alors que le dossier est seulement partiel, sous réserve de précautions particulières sur la sécurité, et réévaluée chaque année. Ce dispositif est typiquement utilisé pour les maladies rares, les traitements sans alternative ou les urgences de santé publique.
Que se passe-t-il si un effet indésirable grave apparaît après commercialisation ?
La pharmacovigilance (phase IV) le signale à l’ANSM. Si le rapport bénéfice/risque devient défavorable, l’AMM peut être suspendue puis retirée. C’est ce qui s’est produit historiquement avec le thalidomide, à l’origine de l’amendement Kefauver-Harris et de la doctrine actuelle de l’AMM.
🚀 Pour aller plus loin
Pour approfondir le circuit administratif, les acteurs européens et les catégories particulières :
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.