
Chapitre 9 — Cibles et mécanismes d’action des médicaments · Topic 3 : Autres cibles et mécanismes émergents · Leçon 3.3
Un salbutamol qui dilate les bronches, un β-bloquant qui ralentit le cœur, un opioïde qui apaise la douleur : ces trois médicaments partagent la même famille de récepteurs, les récepteurs couplés aux protéines G (RCPG), cibles d’environ 25 % de tous les médicaments existants. Cette leçon présente les voies de signalisation qu’ils activent (AMPc, IP3/DAG), leurs mécanismes de régulation (récepteurs de réserve, désensibilisation), la répartition quantitative des cibles pharmacologiques, et les deux démarches historiques de découverte du médicament (pharmacologie classique vs inverse).
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- identifier les quatre sous-types de protéines G : Gs, Gq, Go (activatrices), Gi (inhibitrice) ;
- décrire la voie adényl-cyclase → AMPc et la voie phospholipase C → IP3 / DAG ;
- expliquer le concept de récepteurs de réserve et son lien avec la sensibilité tissulaire ;
- décrire la désensibilisation des RCPG : phosphorylation → internalisation → dégradation ou recyclage ;
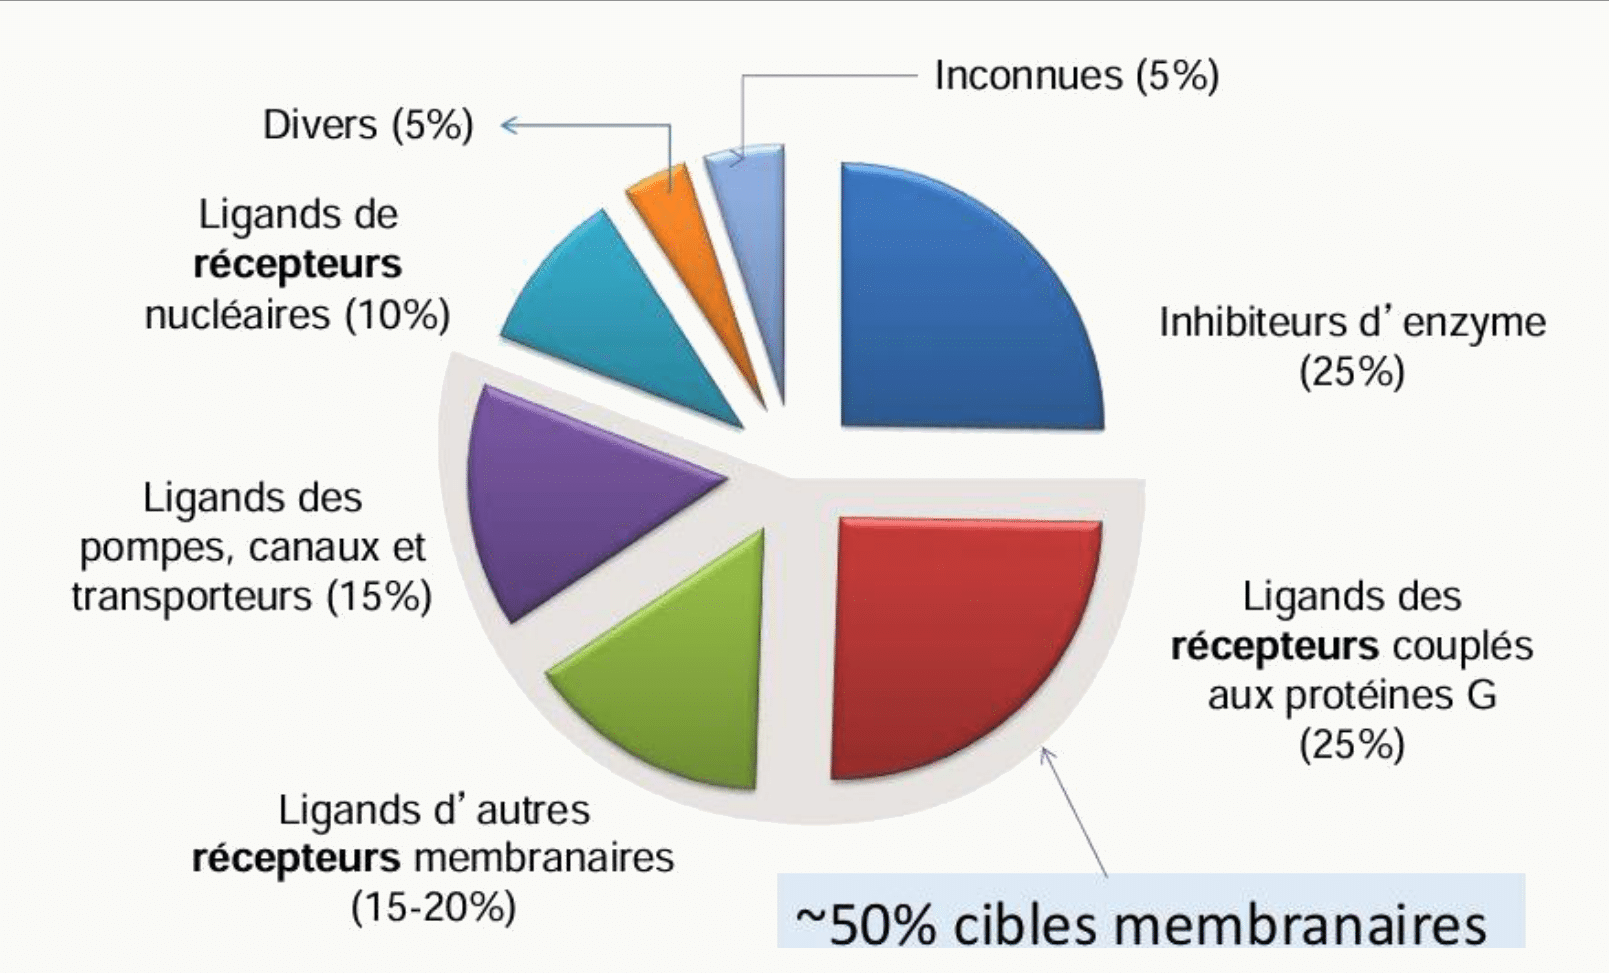
- restituer la répartition quantitative des cibles pharmacologiques (membranaires > 50 %, dont RCPG 25 %, enzymes 25 %, récepteurs nucléaires 10 %) ;
- distinguer les deux démarches de découverte du médicament : pharmacologie classique vs pharmacologie inverse.
🧭 Plan de la leçon
- Protéines G et sous-unités effectrices
- Voie AMPc et voie IP3 / DAG
- Amplification et récepteurs de réserve
- Désensibilisation et internalisation
- Répartition quantitative des cibles pharmacologiques
- Deux démarches de découverte du médicament
1. Protéines G et sous-unités effectrices
Comprendre les voies de signalisation en aval des RCPG, c’est comprendre pourquoi un agoniste β2-adrénergique (salbutamol) dilate les bronches en quelques minutes alors qu’un corticoïde (récepteur nucléaire) met des heures à agir : c’est la vitesse de signalisation qui change tout. C’est aussi ce qui explique la tachyphylaxie observée avec certains β2-mimétiques : la désensibilisation des RCPG est rapide.
Un récepteur couplé aux protéines G (RCPG) est constitué de 7 hélices transmembranaires. Il n’a pas d’activité intrinsèque : il transmet le signal via une protéine de couplage, la protéine G, hétérotrimère composé de sous-unités α, β, γ. La sous-unité α porte l’identité fonctionnelle du complexe et détermine l’effecteur activé :
| Sous-type | Effet | Effecteur principal | Second messager / conséquence |
|---|---|---|---|
| Gs | Activatrice | Adényl-cyclase | ↑ AMPc |
| Gq | Activatrice | Phospholipase C (PLC-β) | ↑ IP3, ↑ DAG |
| Go | Activatrice | Canaux ioniques divers | Modulation directe des canaux (K+, Ca²⁺) |
| Gi | Inhibitrice | Adényl-cyclase | ↓ AMPc |
L’activation du récepteur par un ligand libère la sous-unité α, qui active (ou inhibe, pour Gi) une protéine effectrice — enzyme modulant la synthèse d’un second messager intracellulaire, ou canal ionique directement modulé.
2. Voie AMPc et voie IP3 / DAG
Les deux grandes voies de seconds messagers déclenchées par les RCPG sont l’AMPc et l’axe IP3 / DAG.
- L’adényl-cyclase catalyse la conversion ATP → AMPc (adénosine monophosphate cyclique).
- L’AMPc active la protéine kinase A (PKA), qui phosphoryle de nombreux substrats intracellulaires (canaux, enzymes, facteurs de transcription).
- Exemple : β1-adrénergique cardiaque → Gs → ↑ AMPc → ↑ contraction et fréquence cardiaque.
- Exemple opposé : opioïde μ → Gi → ↓ AMPc → inhibition neuronale (effet analgésique).
- La phospholipase C (PLC-β) hydrolyse le PIP2 membranaire en IP3 (inositol-triphosphate) et DAG (diacylglycérol).
- L’IP3 libère le Ca²⁺ du réticulum endoplasmique ; le DAG active la protéine kinase C (PKC).
- Exemple : α1-adrénergique vasculaire → Gq → PLC → ↑ Ca²⁺ intracellulaire → vasoconstriction.
Ne pas confondre : Gs et Gi agissent sur la même enzyme (adényl-cyclase) mais avec des effets opposés (activation / inhibition). C’est cette dualité qui explique qu’un même second messager (l’AMPc) puisse être augmenté ou diminué selon la sous-unité α du RCPG activé.
3. Amplification et récepteurs de réserve
Les RCPG sont de très bons amplificateurs de signal :
- l’effet de la protéine G persiste après la liaison du ligand sur le récepteur ;
- chaque récepteur activé peut réguler plusieurs protéines G, elles-mêmes activant plusieurs effecteurs ;
- il y a plus de récepteurs que de molécules effectrices disponibles.
Conséquence pharmacologique fondamentale : seule une fraction des récepteurs activés par un ligand suffit à atteindre l’effet maximal (Emax). Le reste forme les récepteurs de réserve, disponibles pour une stimulation additionnelle mais silencieux dans les conditions habituelles.
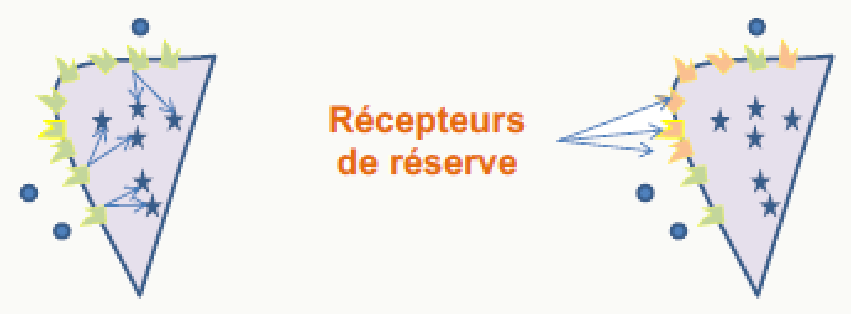
- Un tissu à forte réserve reste sensible même en présence d’un antagoniste partiel ou après une perte de récepteurs (down-regulation, désensibilisation) — il faut « consommer » la réserve pour voir l’effet diminuer.
- Un tissu à faible réserve perd son effet dès que quelques récepteurs sont bloqués.
- C’est ce qui explique une part de la sensibilité tissulaire différente à un même médicament (bronches vs cœur pour un β-agoniste, par exemple).
- La durée d’effet des RCPG est de quelques dizaines de secondes à quelques minutes.
4. Désensibilisation et internalisation
Face à une forte stimulation prolongée, l’organisme réduit le nombre de récepteurs disponibles pour éviter une réponse excessive : c’est la désensibilisation. Elle se déroule en trois étapes :
- Phosphorylation du RCPG par une kinase spécifique (GRK, G-protein Receptor Kinase), déclenchée par la liaison du ligand ; le récepteur devient insensible au ligand et il y a découplage entre la protéine G et l’effecteur ;
- Internalisation (endocytose) du récepteur, grâce à une protéine cytosolique (β-arrestine) ;
- selon le contexte, déphosphorylation par des phosphatases puis recyclage dans la membrane (si la stimulation a cessé), ou dégradation lysosomale (down-regulation durable).
La désensibilisation explique la tachyphylaxie observée avec certains agonistes RCPG : perte progressive d’efficacité malgré la poursuite du traitement. Illustration classique : les β2-mimétiques inhalés (salbutamol) utilisés en excès chez l’asthmatique perdent en efficacité — d’où la recommandation d’un traitement de fond corticoïde plutôt qu’un usage chronique du β2-agoniste seul.
5. Répartition quantitative des cibles pharmacologiques
Combinant toutes les familles de cibles vues aux Topics 1 et 2, le cours de référence donne la répartition quantitative des cibles des médicaments actuellement commercialisés :
| Type de cible | % des médicaments | Détail |
|---|---|---|
| Cibles membranaires | > 50 % | Somme des lignes suivantes |
| • RCPG | 25 % | Classe la plus ciblée (β-bloquants, α-bloquants, opioïdes, salbutamol…) |
| • Autres récepteurs membranaires | 15-20 % | Récepteurs canaux, récepteurs enzymes (dont RTK) |
| • Transporteurs, pompes, canaux | 15 % | Inhibiteurs pompe à protons, ISRS, anti-arythmiques… |
| Enzymes | 25 % | Principalement des inhibiteurs (statines, AINS, IEC, ARN-t…) |
| Récepteurs nucléaires | 10 % | Corticoïdes, hormones sexuelles, vitamine D, hormones thyroïdiennes |
| Autres / mécanisme inconnu | ~ 5 % | Reste inclassé |
Deux enseignements : (1) les récepteurs membranaires dominent l’arsenal, ce qui traduit leur accessibilité pharmacologique (pas besoin d’entrer dans la cellule) ; (2) les enzymes restent la deuxième grande classe, essentiellement ciblées par des inhibiteurs.
6. Deux démarches de découverte du médicament
Historiquement, le médicament pouvait être trouvé par hasard (aspirine, pénicilline, minoxidil), puis on définissait sa cible a posteriori. Aujourd’hui, deux démarches structurées coexistent :
| Approche | Point de départ | Étapes |
|---|---|---|
| Pharmacologie classique | Composés chimiques ou naturels | Définir la cible → tester à l’échelle cellulaire → tester sur modèle animal → tester chez l’homme |
| Pharmacologie inverse | Cible identifiée par la génomique | Définir la structure de la cible → chercher une molécule capable de s’y lier et de moduler son activité |
La pharmacologie inverse est devenue prépondérante depuis le séquençage du génome humain (2003) : on part de 400 protéines cibles de médicaments existants (drugome) et de 1 800 protéines impliquées dans des maladies (diseaseome) pour dessiner des molécules rationnellement, souvent assistées par modélisation moléculaire. Elle a permis les thérapies ciblées en oncologie (inhibiteurs de tyrosine kinase, anticorps monoclonaux) et l’essor des biothérapies.
Le prix Nobel de chimie 2012 a été attribué à Robert Lefkowitz et Brian Kobilka pour leurs travaux sur la structure et le fonctionnement des RCPG. Leur résolution cristallographique du récepteur β2-adrénergique lié à sa protéine Gs a fondé la pharmacologie moléculaire moderne des RCPG : on compte désormais plus de 800 RCPG chez l’humain, cibles d’un tiers des médicaments approuvés par la FDA.
🧠 À retenir absolument
- 4 sous-types de protéines G : Gs, Gq, Go (activatrices), Gi (inhibitrice).
- Voie AMPc (via Gs/Gi, adényl-cyclase) et voie IP3 / DAG (via Gq, phospholipase C).
- Récepteurs de réserve : seule une fraction des récepteurs activés suffit à l’Emax, le reste module la sensibilité tissulaire.
- Désensibilisation : phosphorylation → découplage → internalisation → recyclage ou dégradation. Explique la tachyphylaxie.
- Répartition des cibles : cibles membranaires > 50 % (dont RCPG 25 %, autres récepteurs 15-20 %, transporteurs 15 %), enzymes 25 %, récepteurs nucléaires 10 %.
- Deux démarches : pharmacologie classique (composé → cible) vs pharmacologie inverse (cible génomique → molécule).
❓ Questions fréquentes
Pourquoi les RCPG sont-ils la cible la plus fréquente des médicaments ?
Trois raisons : diversité (plus de 800 RCPG chez l’humain, contre quelques dizaines de familles pour les autres types), accessibilité (situés à la membrane, atteignables par des molécules qui n’ont pas besoin d’entrer dans la cellule), et amplification (chaque récepteur active plusieurs protéines G, donc les molécules efficaces le sont à faibles doses). Ces trois avantages expliquent leur succès pharmacologique.
Comment un même médicament peut-il faire monter et descendre l’AMPc ?
Ce n’est pas le médicament qui décide, c’est le récepteur auquel il se lie et la sous-unité α de la protéine G associée. L’adrénaline sur un récepteur β1 (couplé à Gs) fait monter l’AMPc dans le cardiomyocyte ; la même adrénaline sur un récepteur α2 (couplé à Gi) fait baisser l’AMPc dans certains neurones. Un même ligand endogène peut donc avoir des effets opposés selon le récepteur cible.
Comment se traduit cliniquement la désensibilisation ?
Par une tachyphylaxie : perte progressive d’efficacité malgré la poursuite du traitement. Exemples classiques : les β2-mimétiques inhalés pris en excès dans l’asthme, les opioïdes à long cours (composante PD de la tolérance). Elle diffère de la tachyphylaxie par vidange (comme la nitroglycérine sublinguale), qui elle est PK.
Un médicament peut-il agir sur un seul récepteur strictement ?
Presque jamais. La sélectivité est la règle : un médicament a une affinité préférentielle pour une cible mais peut se fixer à d’autres à plus haute concentration. La spécificité stricte est l’exception : seuls les anticorps monoclonaux l’approchent (voir Leçon 3.1). Autre corollaire : la sélectivité diminue quand la dose augmente — c’est pourquoi la dose minimale efficace reste la règle d’or.
Pharmacologie classique ou inverse : quelle démarche pour les grands succès récents ?
Les médicaments blockbusters récents relèvent majoritairement de la pharmacologie inverse : imatinib (Bcr-Abl dans la LMC), trastuzumab (HER2), osimertinib (EGFR muté), sofosbuvir (polymérase du VHC), inhibiteurs de checkpoint (PD-1/PD-L1). L’identification de la cible par la génomique a précédé la conception de la molécule. La pharmacologie classique reste vivante notamment pour les molécules issues de la biodiversité (composés marins, végétaux) et pour le repositionnement de médicaments.
🚀 Pour aller plus loin
Pour approfondir la pharmacodynamie et le contexte clinique :
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.