
Chapitre 9 — Cibles et mécanismes d’action des médicaments · Topic 2 : Enzymes et transporteurs comme cibles · Leçon 2.1
Un comprimé d’aspirine à 500 mg peut à la fois calmer une céphalée, faire baisser une fièvre — et, quelques jours plus tard, provoquer un ulcère gastro-duodénal. Un seul mécanisme moléculaire explique ces trois effets : le blocage d’une famille d’enzymes, les cyclo-oxygénases (COX). Cette leçon présente les enzymes comme cibles de médicaments — environ 20 à 25 % des médicaments disponibles, presque tous des inhibiteurs — et détaille l’exemple emblématique des AINS.
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- situer les enzymes dans la répartition des cibles pharmacologiques (~20-25 % des médicaments) ;
- expliquer pourquoi la très grande majorité des médicaments enzymatiques sont des inhibiteurs ;
- citer les grandes classes d’enzymes cibles avec au moins un exemple de DCI : AVK, statines, phosphodiestérases, aromatase, CYP17A1, fluoroquinolones, antiprotéases anti-VIH ;
- décrire le mécanisme des AINS et de l’aspirine sur la cascade cyclo-oxygénase (COX-1 vs COX-2) ;
- relier l’inhibition de la COX-1 aux principaux effets indésirables : épigastralgies/ulcères (PGI2, PGE2), insuffisance rénale aiguë (PGI2, PGE2), hémorragies (thromboxane A2).
🧭 Plan de la leçon
- Les enzymes, une cible majeure des médicaments
- Pourquoi presque toujours des inhibiteurs ?
- Panorama des enzymes cibles : 6 grandes familles d’exemples
- La cascade des cyclo-oxygénases (COX-1, COX-2)
- AINS et aspirine : effets thérapeutiques et effets indésirables
1. Les enzymes, une cible majeure des médicaments
Quand un cardiologue introduit une statine après un infarctus, il inhibe une enzyme du foie (l’HMG-CoA réductase). Quand un rhumatologue prescrit de l’ibuprofène, il inhibe des cyclo-oxygénases. Quand un infectiologue traite un patient VIH, il bloque une protéase virale. Trois spécialités, trois molécules — un seul principe commun : inhiber une enzyme.
Les enzymes constituent une grande classe de cibles pharmacologiques. Selon la répartition retenue par le cours de référence, elles sont visées par environ 20 à 25 % des médicaments disponibles — un poids comparable à celui des récepteurs couplés aux protéines G (RCPG).
Le principe est simple : lier le médicament au site actif (ou à un site allostérique) de l’enzyme, et empêcher la transformation du substrat en produit. Le médicament est ici un inhibiteur enzymatique. Les conséquences pharmacologiques sont doubles :
- augmentation de la quantité de substrat (qui n’est plus consommé) ;
- diminution de la quantité de métabolites produits (produits en aval).
Ces deux conséquences suffisent, dans la plupart des cas, à obtenir l’effet thérapeutique recherché.
2. Pourquoi presque toujours des inhibiteurs ?
La très grande majorité des médicaments visant une enzyme sont des inhibiteurs. Très peu sont des activateurs. Cette dissymétrie s’explique par la biologie des enzymes elles-mêmes.
- Une enzyme est déjà, à l’état basal, optimisée par l’évolution : son site actif est adapté à son substrat. Concevoir une molécule qui améliore encore la vitesse catalytique est très difficile.
- Concevoir un inhibiteur compétitif (analogue structural du substrat) ou un inhibiteur du site allostérique est en revanche accessible dès qu’on connaît la structure du site actif.
- Dans un grand nombre de pathologies (inflammation, coagulation, prolifération tumorale, infection), le problème thérapeutique est un excès d’activité enzymatique : freiner a plus de sens que stimuler.
Cette logique explique aussi pourquoi les anti-cancéreux ciblés, les anti-inflammatoires, les anti-coagulants et les anti-infectieux sont si nombreux à agir par inhibition enzymatique.
3. Panorama des enzymes cibles : 6 grandes familles d’exemples
Le cours de référence détaille six grandes familles d’enzymes ciblées par des médicaments. Il faut connaître les noms des molécules : le professeur insiste sur ce point (« il y a de plus en plus de questions sur les exemples »).
| Famille enzymatique | Médicament(s) inhibiteur(s) | Indication |
|---|---|---|
| Cycle d’oxydo-réduction de la vitamine K | Antivitamines K (AVK) : warfarine, fluindione | Anti-coagulants (blocage de la synthèse des facteurs de coagulation vitamine K-dépendants) |
| Enzymes des grandes voies métaboliques (HMG-CoA réductase) | Statines : atorvastatine, rosuvastatine, simvastatine | Hypocholestérolémiants |
| Enzymes de la signalisation cellulaire (phosphodiestérases, PDE) | Sildénafil (Viagra®, PDE-5), inhibiteurs de PDE de l’asthme | Troubles de l’érection, asthme |
| Enzymes des voies hormonales | Inhibiteurs de l’aromatase (synthèse d’œstradiol) ; inhibiteurs du CYP17A1 (synthèse de testostérone) | Cancer du sein hormonodépendant ; cancer de la prostate |
| Enzymes du métabolisme des médiateurs | Enzymes de la dopamine dans la maladie de Parkinson ; cyclo-oxygénases (COX) et aspirine/AINS | Maladie de Parkinson ; anti-inflammatoire, antalgique, antipyrétique |
| Enzymes spécifiques d’agents pathogènes | Antiprotéases anti-VIH ; fluoroquinolones (ciprofloxacine) inhibant les topoisomérases bactériennes | Infection à VIH ; infections bactériennes |
L’énalapril (IEC) et le captopril sont d’autres inhibiteurs enzymatiques historiques : ils bloquent l’enzyme de conversion de l’angiotensine et sont utilisés dans l’hypertension artérielle et l’insuffisance cardiaque. Leur DCI en –pril est un repère utile en clinique.
4. La cascade des cyclo-oxygénases (COX-1, COX-2)
Les cyclo-oxygénases (COX) sont les enzymes du catabolisme de l’acide arachidonique : elles transforment l’acide arachidonique membranaire (libéré par la phospholipase A2) en prostaglandines, en thromboxanes et en prostacyclines. On distingue deux isoformes principales — dont le rôle physiologique diffère fondamentalement.
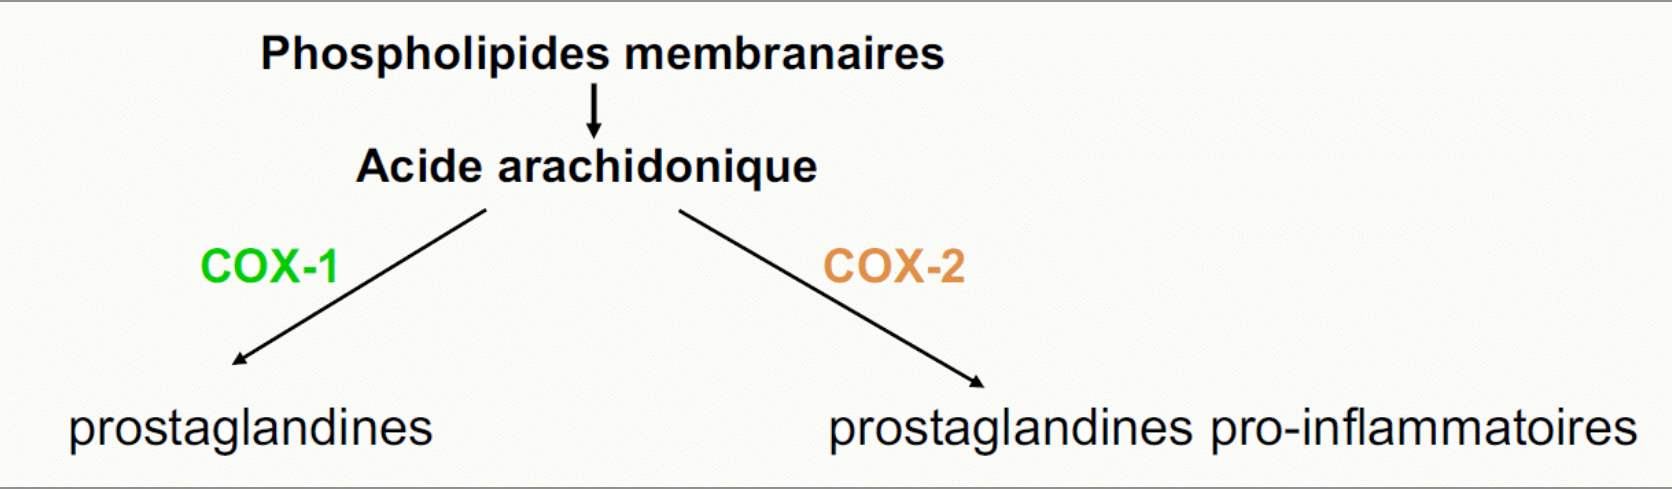
- COX-1 : enzyme constitutive, exprimée dans les tissus sains. Elle fabrique des prostaglandines physiologiques indispensables : PGI2 et PGE2 (protection de la muqueuse digestive et de la fonction rénale), thromboxane A2 (agrégation plaquettaire).
- COX-2 : enzyme inductible, exprimée principalement en réponse à l’inflammation. Elle fabrique les prostaglandines pro-inflammatoires responsables de la douleur, de la fièvre et de l’inflammation locale.
Bloquer la COX-2 revient donc à obtenir un effet anti-inflammatoire, antalgique et antipyrétique. Bloquer la COX-1 revient à priver l’organisme de ses prostaglandines physiologiques — et à générer les effets indésirables classiques des AINS. Cette dualité est le concept-clé de la leçon.
5. AINS et aspirine : effets thérapeutiques et effets indésirables
Les AINS (anti-inflammatoires non stéroïdiens) — ibuprofène (Advil®), kétoprofène, diclofénac, naproxène — et l’aspirine (acide acétylsalicylique) sont tous des inhibiteurs des cyclo-oxygénases. La majorité des AINS classiques bloquent à la fois COX-1 et COX-2. Certains AINS plus récents, les coxibs (célécoxib), sont sélectifs de la COX-2.
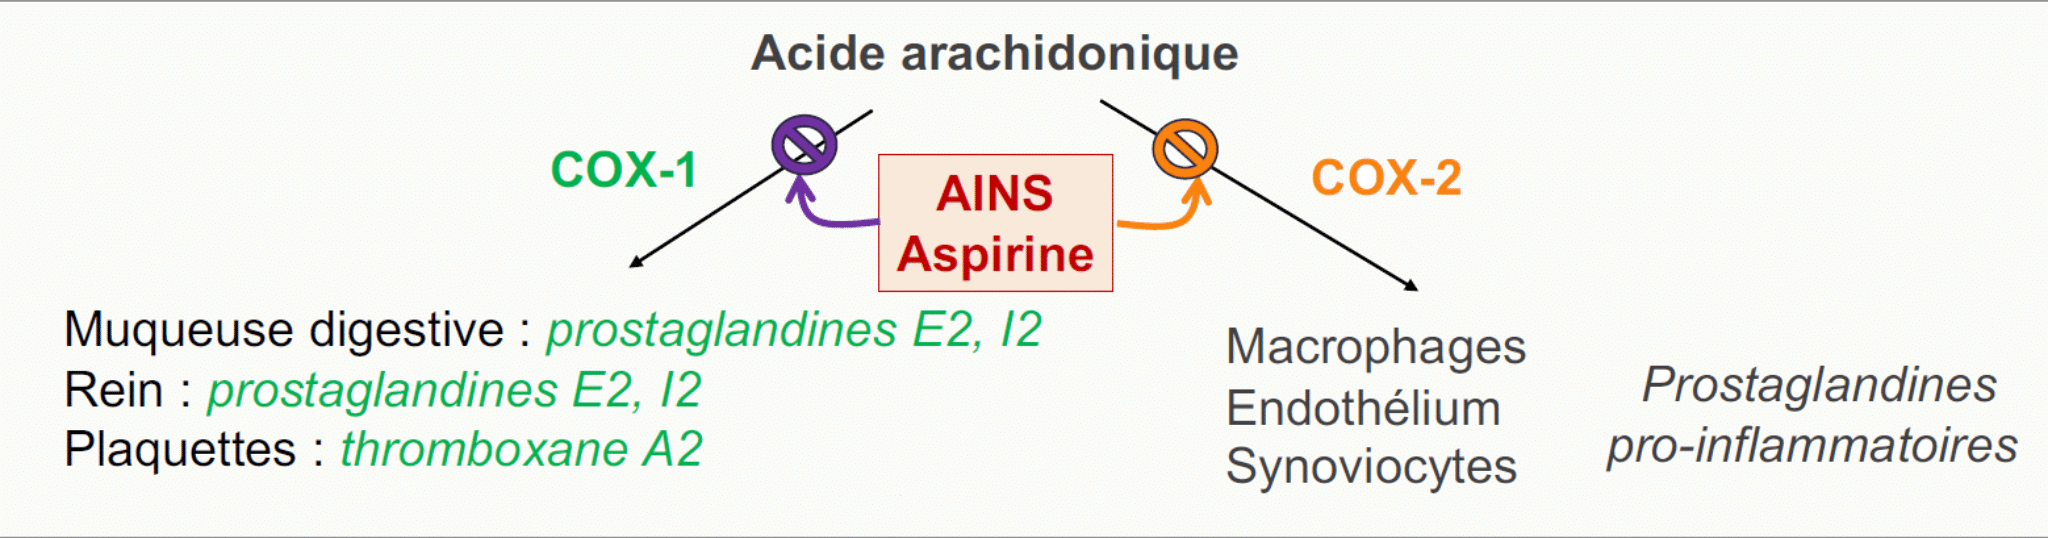
- Toxicité digestive : perte des PGI2 et PGE2 protectrices de la muqueuse digestive → épigastralgies, ulcères gastro-duodénaux, lésions hémorragiques digestives.
- Toxicité rénale : perte des PGI2 et PGE2 maintenant la vasodilatation des artérioles afférentes → insuffisance rénale aiguë (surtout chez le sujet âgé, déshydraté ou sous IEC/ARA-II).
- Toxicité hémorragique : inhibition de la thromboxane A2 plaquettaire → défaut d’agrégation plaquettaire → hémorragies. C’est l’effet recherché à faible dose pour l’aspirine cardio-protectrice.
L’aspirine à faible dose (75 à 160 mg/j) inhibe préférentiellement la COX-1 plaquettaire de façon irréversible : la plaquette n’ayant pas de noyau, l’inhibition dure toute la vie de la plaquette (7 à 10 jours). C’est le mécanisme de l’aspirine anti-agrégante utilisée après infarctus. À forte dose (500 mg-1 g), l’effet devient anti-inflammatoire mais avec les inconvénients d’un anti-COX-1 non sélectif.
La HAS recommande d’associer un inhibiteur de la pompe à protons (IPP) comme l’oméprazole (voir leçon 2.2) à un traitement AINS prolongé chez les patients à risque digestif (âge > 65 ans, antécédent d’ulcère, corticoïdes ou anticoagulants associés). C’est l’illustration clinique directe de la toxicité COX-1 vue en cours.
🧠 À retenir absolument
- Les enzymes sont la cible d’environ 20-25 % des médicaments. La très grande majorité sont des inhibiteurs ; très peu sont des activateurs.
- Inhiber une enzyme = augmentation du substrat + diminution des métabolites.
- Grandes familles d’exemples : AVK (cycle vitamine K), statines (HMG-CoA réductase), sildénafil (PDE-5), inhibiteurs de l’aromatase (cancer du sein), CYP17A1 (cancer de la prostate), fluoroquinolones/ciprofloxacine (topoisomérases bactériennes), antiprotéases anti-VIH.
- COX-2 = inductible, prostaglandines pro-inflammatoires → cible thérapeutique des AINS/aspirine (effet anti-inflammatoire, antalgique, antipyrétique).
- COX-1 = constitutive, prostaglandines physiologiques → son inhibition provoque les effets indésirables classiques : digestifs (ulcères, PGI2/PGE2), rénaux (IRA, PGI2/PGE2), hémorragiques (thromboxane A2).
❓ Questions fréquentes
Pourquoi les enzymes représentent-elles une cible privilégiée alors qu’elles ne pèsent « que » 20-25 % du drugome ?
Parce qu’elles offrent trois avantages structuraux : un site actif bien défini (facile à modéliser pour concevoir un inhibiteur), une amplification catalytique (bloquer quelques enzymes suffit à faire chuter la production de métabolite), et une spécificité de voie métabolique qui permet de cibler un tissu ou un pathogène particulier (topoisomérase bactérienne vs humaine, par exemple).
Peut-on activer une enzyme avec un médicament ?
C’est très rare. Le cours signale explicitement que la majorité écrasante des médicaments enzymatiques sont des inhibiteurs. On connaît quelques exemples d’activateurs allostériques (par exemple des modulateurs positifs de l’adényl-cyclase en recherche), mais aucun n’a le poids des grandes classes d’inhibiteurs (statines, AINS, IEC, AVK).
Pourquoi les coxibs (célécoxib) n’ont-ils pas remplacé les AINS classiques ?
Parce que la sélectivité pour la COX-2 réduit la toxicité digestive mais ne l’annule pas, et surtout parce que les coxibs se sont accompagnés d’une augmentation du risque cardiovasculaire (thromboses, infarctus). Le rofécoxib (Vioxx®) a été retiré du marché en 2004 pour cette raison. Les coxibs restants sont utilisés en 2e intention, avec des précautions cardiovasculaires strictes.
Pourquoi les AVK exposent-ils autant à l’accident hémorragique ?
Parce qu’ils bloquent une voie métabolique en amont : le cycle d’oxydo-réduction de la vitamine K, indispensable à la synthèse hépatique des facteurs de coagulation II, VII, IX et X. L’effet est différé (48-72 h, le temps que les facteurs déjà synthétisés disparaissent) et très variable d’un patient à l’autre (voir Chapitre 8 sur la variabilité de la réponse), ce qui impose un suivi biologique par l’INR.
Pourquoi les fluoroquinolones sont-elles efficaces sur les bactéries et non sur nos propres cellules ?
Parce que les topoisomérases bactériennes (ADN gyrase et topoisomérase IV) ont une structure suffisamment différente des topoisomérases humaines pour qu’un médicament de type ciprofloxacine se lie de façon sélective aux premières. C’est le principe général des anti-infectieux : neutraliser l’agent pathogène sans malmener l’hôte, en exploitant une enzyme qui lui est propre.
🚀 Pour aller plus loin
Pour approfondir :
- Leçon 2.2 — Transporteurs membranaires : pompe à protons et oméprazole (associé aux AINS en cas de risque digestif)
- Chapitre 5 — Pharmacodynamie : agonistes, antagonistes et loi d’action de masse appliqués aux inhibiteurs enzymatiques
- Chapitre 10 — Iatrogénie médicamenteuse : gestion clinique des effets indésirables des AINS (ulcère, IRA)
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.