
Chapitre 5 — Les méthodes d’étude des protéines · Topic 2 : Analyser la protéine · Leçon 2.2
On connaît la séquence de la protéine ; reste le plus spectaculaire : sa forme dans l’espace, celle qui porte sa fonction. Deux voies permettent d’y accéder : prédire la conformation à partir de la séquence (modélisation), ou la mesurer expérimentalement grâce à la diffraction aux rayons X — la méthode qui a révélé les premières structures de protéines de l’histoire.
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- distinguer la modélisation de la diffraction aux rayons X ;
- expliquer pourquoi il faut un cristal protéique ;
- décrire le principe de la diffraction aux rayons X ;
- relier les cartes de densité électronique à la structure finale.
🧭 Plan de la leçon
- Deux voies pour la structure 3D
- La modélisation
- La diffraction aux rayons X
1. Deux voies pour la structure 3D
Pour découvrir la structure tridimensionnelle d’une protéine — celle qui est responsable de sa fonction — on dispose de deux grandes approches :
- la modélisation : on prédit la conformation à partir de la structure primaire ;
- la diffraction aux rayons X : on mesure la structure réelle, sur un cristal de la protéine.
2. La modélisation
La modélisation part de la structure primaire (la séquence) pour prédire la conformation tridimensionnelle. C’est l’approche bioinformatique déjà vue au chapitre 4 (leçon sur les motifs, domaines et la prédiction) : chaque acide aminé, par les propriétés de sa chaîne latérale, privilégie certains environnements, ce qui permet de proposer un modèle de repliement.
Modélisation = prédiction de la 3D à partir de la structure primaire (approche bioinformatique). Diffraction aux rayons X = mesure expérimentale de la structure réelle.
3. La diffraction aux rayons X
La diffraction aux rayons X (ou cristallographie) permet de connaître la structure tridimensionnelle finale de la protéine, celle qui porte sa fonction.
Étape 1 — réaliser un cristal protéique
Première contrainte : la protéine purifiée ne doit pas être soluble, sinon elle serait mobile (et impossible à analyser). On cristallise donc les protéines : en éliminant l’eau petit à petit, on amène toutes les protéines dans une même conformation et une même orientation. C’est le cristal protéique.
Étape 2 — le principe
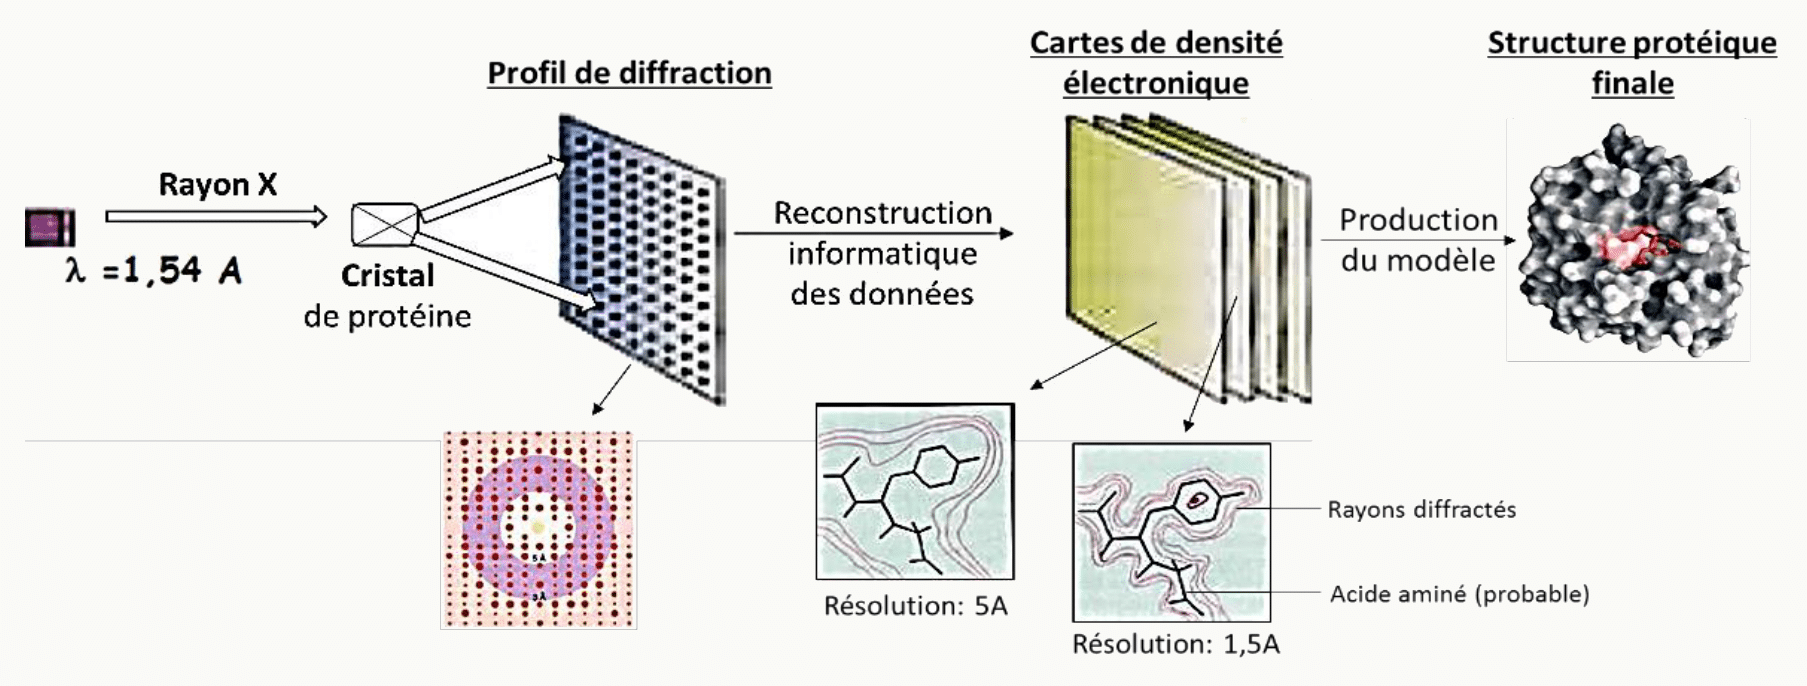
Le cristal est soumis à des rayons X. La trajectoire du rayon est déviée (diffractée) chaque fois qu’il rencontre un atome de la protéine, ce qui produit des profils de diffraction.
Après reconstruction informatique, ces profils donnent des cartes de densité électronique (de résolutions variables) qui, combinées, permettent d’obtenir la structure finale de la protéine : les rayons diffractés définissent un espace où se trouve un atome.
On cristallise la protéine non pas pour la « dénaturer », mais pour l’immobiliser et aligner toutes les molécules dans la même orientation. Une protéine en solution bougerait dans tous les sens et ne donnerait aucun profil exploitable. Retiens : cristal = protéines immobiles et toutes orientées pareil.
Les toutes premières structures 3D de protéines ont été obtenues par diffraction aux rayons X par Max Perutz (l’hémoglobine) et John Kendrew (la myoglobine), qui reçurent le prix Nobel de chimie 1962. Déterminer la myoglobine a demandé la mesure d’environ 250 000 réflexions de rayons X ! Ce sont justement ces deux protéines que nous étudierons au chapitre suivant.
Diffraction aux rayons X : protéine cristallisée (immobile, toutes orientées pareil) → soumise aux rayons X → profils de diffraction → reconstruction → cartes de densité électronique → structure 3D finale.
🧠 À retenir absolument
- Deux voies : modélisation (prédiction depuis la séquence) et diffraction aux rayons X (mesure expérimentale).
- Modélisation = approche bioinformatique partant de la structure primaire.
- Diffraction X : il faut un cristal protéique (protéine non soluble, immobile, toutes les molécules dans la même orientation — eau éliminée petit à petit).
- Principe : les rayons X sont déviés par les atomes ⇒ profils de diffraction ⇒ cartes de densité électronique ⇒ structure 3D finale.
- Premières structures : hémoglobine (Perutz) et myoglobine (Kendrew), Nobel 1962.
❓ Questions fréquentes
Quelle est la différence entre modélisation et diffraction aux rayons X ?
La modélisation prédit la structure 3D à partir de la séquence (structure primaire), par des approches bioinformatiques. La diffraction aux rayons X, elle, mesure expérimentalement la structure réelle de la protéine à partir d’un cristal. L’une prédit, l’autre mesure.
Pourquoi faut-il cristalliser la protéine ?
Parce qu’une protéine soluble serait mobile et impossible à analyser. En éliminant l’eau petit à petit, on cristallise la protéine : toutes les molécules adoptent alors la même conformation et la même orientation, ce qui permet d’obtenir un profil de diffraction exploitable.
Comment fonctionne la diffraction aux rayons X ?
On soumet le cristal protéique à des rayons X. Chaque fois qu’un rayon rencontre un atome de la protéine, sa trajectoire est déviée (diffractée), ce qui produit des profils de diffraction. Après reconstruction informatique, on obtient des cartes de densité électronique qui, combinées, donnent la structure 3D finale.
Qu’est-ce qu’une carte de densité électronique ?
C’est une représentation, issue de la reconstruction informatique des profils de diffraction, qui localise les zones où se trouvent les atomes de la protéine. En combinant ces cartes (de résolutions variables), on reconstitue la structure tridimensionnelle complète.
Quelle structure obtient-on à la fin ?
La structure tridimensionnelle finale de la protéine, c’est-à-dire la conformation responsable de sa fonction. C’est par cette méthode qu’ont été résolues les premières structures de protéines, l’hémoglobine et la myoglobine.
🚀 Pour aller plus loin
Tu sais désormais isoler, séparer et analyser une protéine. Mettons tout cela en pratique sur un cas d’étude célèbre.
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.