
Chapitre 2 — Phases de développement clinique · Topic 1 : Vie d’un médicament · Leçon 1.2
La Phase I est la première fois qu’une molécule est administrée à l’Homme. Elle répond à une question précise : « comment se comporte cette nouvelle molécule chez l’Homme ? ». L’objectif principal n’est pas de démontrer une efficacité thérapeutique — cela viendra en Phase II — mais d’établir que la molécule est tolérée et d’en caractériser le profil pharmacocinétique (PK) et pharmacodynamique (PD) sur un petit nombre de volontaires sains.
La Phase I est la première étape où intervient un risque réel pour un être humain. Elle est encadrée par un cadre juridique strict (loi Jardé en France, chapitre 3) et se déroule dans des unités de pharmacologie clinique agréées. La sélection prudente de la première dose — à partir des données animales — est le geste critique de cette phase.
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- énoncer les trois objectifs de la Phase I (tolérance = principal, PK, PD) ;
- décrire la population incluse (volontaires sains, 10 à 100) et les exceptions ;
- expliquer le principe de l’incrémentation des doses et de la recherche de la DMT ;
- définir les paramètres PK : Cmax, Tmax, ASC, Ke, t1/2, Cl, Vd, biodisponibilité F ;
- interpréter des courbes concentration-temps et des courbes de biodisponibilité.
🧭 Plan de la leçon
- Objectifs, population et méthodologie de la Phase I
- Pharmacocinétique : étude ADME et paramètres-clés
- Pharmacodynamie et bilan de fin de Phase I
1. Objectifs, population et méthodologie de la Phase I
La Phase I est un premier essai chez l’Homme qui poursuit trois objectifs, dans un ordre de priorité clair :
- la tolérance clinique et biologique = OBJECTIF PRINCIPAL ;
- la pharmacocinétique (PK) chez le volontaire sain — étude ADME ;
- la pharmacodynamie (PD) chez le volontaire sain — mécanismes d’action pharmacologique.
La population est composée de quelques volontaires sains (typiquement 10 à 100 personnes). Exception : dans certains contextes (cancérologie, hématologie), les participants sont des volontaires malades (patients) — car il serait éthiquement inacceptable d’exposer des sujets sains à des molécules cytotoxiques à visée oncologique.
La Phase I ne cherche pas à démontrer une efficacité thérapeutique. Elle vise la tolérance et le comportement pharmacologique de la molécule chez l’Homme. Toute question de type « la Phase I démontre l’efficacité » est fausse. L’efficacité thérapeutique est l’objectif de la Phase II.
La méthodologie pour étudier la tolérance repose sur plusieurs principes fondamentaux :
- Augmentation progressive des doses jusqu’à l’apparition des premiers signes cliniques ou biologiques d’intolérance → étude des relations doses/effets indésirables ;
- étude des relations entre concentrations plasmatiques et effets, pour le produit parent et pour les métabolites ;
- bilan clinique et biologique des volontaires (on s’assure qu’ils sont réellement sains) ;
- choix de la première dose à partir des études précliniques = 1/100e de la dose minimale qui provoque une activité mesurable chez l’espèce animale la plus sensible ;
- incrémentation des doses (doses uniques), avec un délai entre chaque dose ;
- recherche de la dose maximale tolérée (DMT) ;
- étude de tolérance après doses répétées : administration suffisamment longue pour atteindre l’état d’équilibre des concentrations (~5 demi-vies, 5 t1/2).
Phase I : 10 à 100 volontaires sains · première dose = 1/100e de la dose active minimale animale · état d’équilibre atteint après ~5 t1/2 · coût typique 2-6 M€ · durée quelques mois.
Complément hors cours. Les essais Phase I peuvent aussi être menés en double aveugle avec placebo, comme le rappelle la professeure : ni le sujet ni le clinicien qui note les effets ne sait qui a reçu le produit actif. Cela limite les biais de perception, notamment sur les effets subjectifs (céphalées, nausées) qui apparaissent aussi sous placebo (effet nocebo).
2. Pharmacocinétique : étude ADME et paramètres-clés
La pharmacocinétique (PK) étudie le devenir du médicament dans l’organisme. Elle repose sur l’acronyme ADME : Absorption, Distribution, Métabolisme, Élimination. En Phase I, l’ADME est étudié chez le volontaire sain après doses uniques, puis après doses répétées.
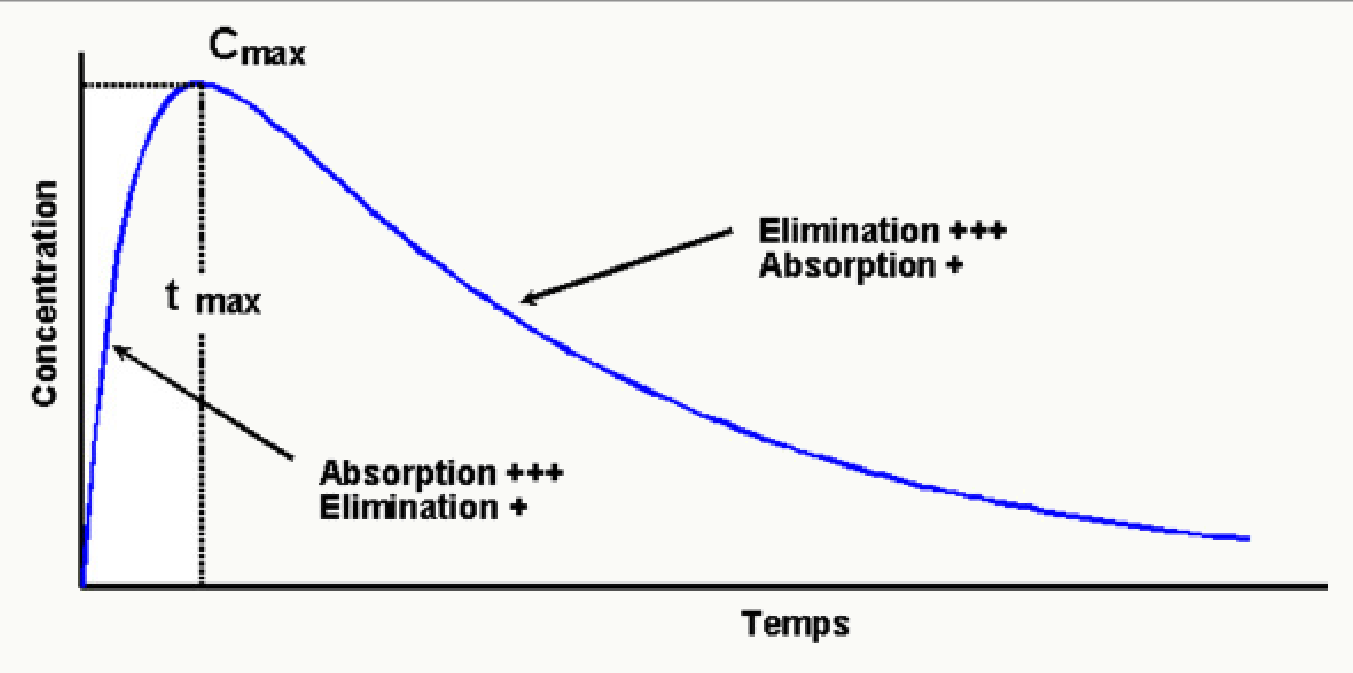
La courbe concentration plasmatique en fonction du temps présente deux points remarquables :
- le Cmax : la concentration plasmatique maximale atteinte ;
- le Tmax : le temps pour l’atteindre.
Avant le Tmax, l’absorption prédomine sur l’élimination ; après le Tmax, c’est l’élimination qui prédomine. En intraveineux, il n’y a pas de phase d’absorption : le Cmax est atteint immédiatement.
Les principaux paramètres pharmacocinétiques mesurés après une dose unique sont regroupés ci-dessous :
| Paramètre | Définition | Formule / signification |
|---|---|---|
| Ke | Constante d’élimination | Fraction de principe actif éliminée par unité de temps |
| t1/2 | Temps de demi-vie | t1/2 = ln 2 / Ke = 0,7 / Ke — temps nécessaire pour diviser la concentration par 2 |
| Cl | Clairance (mL/min) | Volume plasmatique épuré par unité de temps ; Ke = Cl / Vd |
| F (biodisponibilité) | Fraction de la dose atteignant la circulation générale | Comprise entre 0 et 100 %, appréciée par rapport à une forme de référence (souvent IV, F = 100 %) |
| Linéarité de la cinétique | Cmax et ASC ↑ linéairement avec la dose | t1/2 et Cl restent stables (indépendants de la dose) |
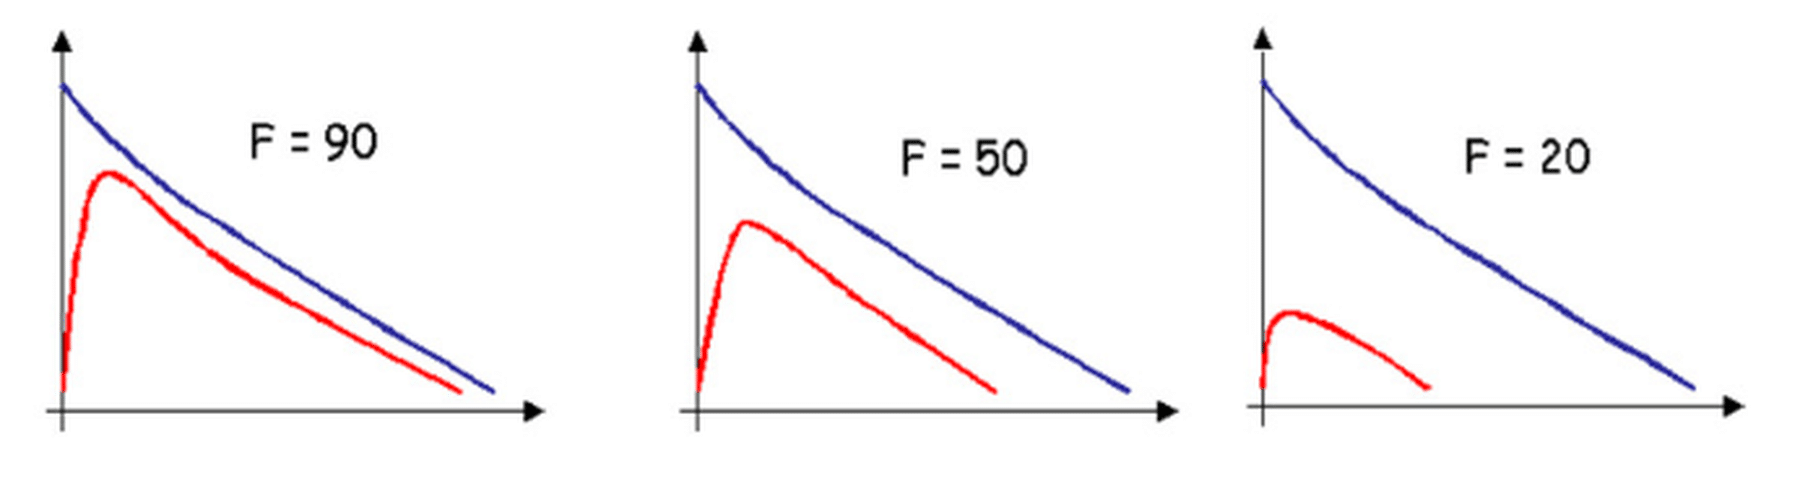
Ces trois courbes comparent la voie de référence (souvent l’intraveineuse, en bleu) à une voie orale (en rouge) pour trois biodisponibilités décroissantes : F = 90 %, F = 50 %, F = 20 %. Plus F est faible, plus l’aire sous la courbe (ASC ou AUC) de la voie orale est petite : une part importante du principe actif ne franchit pas la barrière intestinale ou est métabolisée avant d’atteindre la circulation générale (effet de premier passage hépatique).
Après doses répétées, on cherche à obtenir l’état d’équilibre des concentrations plasmatiques (steady state) et à étudier les cinétiques d’élimination du produit et de ses métabolites. Trois cas de figure existent :
- certaines molécules sont des prodrogues — inactives telles quelles, elles deviennent actives une fois métabolisées ;
- d’autres métabolites sont inactifs ;
- enfin, certains médicaments actifs ont des métabolites également actifs.
La Phase I explore aussi le polymorphisme génétique de biotransformation chez des sujets phénotypés (métaboliseurs lents ou rapides), après doses uniques et répétées.
La demi-vie t1/2 se calcule via ln 2 / Ke, soit environ 0,7 / Ke. Retiens que la relation Ke = Cl / Vd relie les trois paramètres fondamentaux (clairance, volume de distribution, constante d’élimination). Attention : Cl s’exprime en mL/min (débit), pas en mL ni en min.
3. Pharmacodynamie et bilan de fin de Phase I
La pharmacodynamie (PD) étudie les mécanismes d’action pharmacologique du produit chez le sujet sain, par des méthodes non invasives. Elle repose sur deux types de relations :
- relations effets/doses : la courbe dose-effet est typiquement sigmoïde, avec un plateau correspondant à 100 % de l’effet ;
- relations effets/concentrations plasmatiques, pour le produit parent et pour ses métabolites — c’est la relation PK-PD.
L’étude PD se fait, comme la PK, après doses uniques puis après doses répétées.
À la fin de la Phase I, on connaît, chez le sujet sain : gamme de doses tolérées, profil ADME, mécanismes d’élimination, linéarité de la cinétique, sources de variabilité (sexe, alimentation, polymorphismes), et éventuellement mécanisme d’action. On ne connaît pas encore : cinétique et tolérance chez le malade, efficacité thérapeutique (qui sera l’objectif de la Phase II).
| Fin de Phase I : ce qu’on connaît | Ce qu’on ne connaît pas encore |
|---|---|
| Gamme de doses tolérées chez l’Homme sain | Cinétique chez le malade |
| Profil ADME et pharmacocinétique | Tolérance chez le malade |
| Mécanismes d’élimination (parent + métabolites) | Effet thérapeutique éventuel — efficacité en tant que médicament |
| Linéarité (ou non) de la cinétique | — |
| Sources de variabilité (sexe, alimentation, polymorphismes) | — |
| Effets pharmacodynamiques éventuels et relation PK-PD | — |
| Quelques interactions médicamenteuses éventuelles | — |
| Tolérance clinique et biologique du produit | — |
🧠 À retenir absolument
- Phase I = 1re administration chez l’Homme ; question : « comment se comporte la molécule chez l’Homme ? »
- Objectif principal = tolérance clinique et biologique. Objectifs secondaires : PK (ADME) et PD chez le volontaire sain.
- Population : 10 à 100 volontaires sains (exception : patients en oncologie/hématologie).
- Première dose = 1/100e de la dose active minimale chez l’espèce animale la plus sensible.
- Incrémentation des doses jusqu’à la DMT (dose maximale tolérée). État d’équilibre atteint après ~5 t1/2.
- Paramètres PK à connaître : Cmax, Tmax, ASC, Ke, t1/2 = 0,7/Ke, Cl, Vd, F (biodisponibilité, 0-100 %).
- Linéarité de la cinétique : Cmax et ASC ↑ linéairement avec la dose ; t1/2 et Cl restent stables.
- Pas d’objectif d’efficacité thérapeutique en Phase I — c’est la Phase II qui s’en charge.
❓ Questions fréquentes
La Phase I démontre-t-elle l’efficacité du médicament ?
Non. La Phase I recherche la tolérance (objectif principal) et caractérise la pharmacocinétique et la pharmacodynamie chez le volontaire sain. L’efficacité thérapeutique est l’objectif de la Phase II, menée cette fois chez des patients atteints de la pathologie visée.
Pourquoi la première dose est-elle fixée au 1/100 e de la dose active animale ?
Ce facteur de sécurité de 100 vise à couvrir l’incertitude d’extrapolation entre l’animal et l’Homme (différences de sensibilité, de pharmacocinétique). On part de la dose active minimale chez l’espèce animale la plus sensible, puis on incrémente progressivement en surveillant les paramètres cliniques et biologiques.
Que signifie « atteindre l’état d’équilibre » ?
L’état d’équilibre (steady state) est atteint lorsque les entrées (administration) compensent les sorties (élimination) et que les concentrations plasmatiques oscillent autour d’une valeur stable. Il est obtenu après environ 5 demi-vies d’administration régulière. C’est le moment où l’on évalue la tolérance à long terme.
Quelle est la différence entre Cmax et ASC ?
Le Cmax est la concentration plasmatique maximale atteinte après administration. L’ASC (aire sous la courbe concentration-temps) reflète l’exposition totale de l’organisme au médicament. Deux formulations peuvent avoir le même Cmax mais des ASC très différentes selon leur vitesse d’absorption et d’élimination.
Pourquoi tester des volontaires malades en cancérologie ?
Parce que les molécules anticancéreuses ont souvent une toxicité intrinsèque forte (cytotoxicité, effets sur la moelle osseuse). Il serait éthiquement inacceptable d’exposer des personnes en bonne santé à ces risques sans bénéfice possible. Les patients atteints de cancer, eux, peuvent tirer un bénéfice direct de l’essai.
🚀 Pour aller plus loin
Avant d’arriver en Phase I, la molécule a franchi les étapes précliniques ; après la Phase I, elle passera en Phase II chez le patient :
Contenu pédagogique original — Réussir SVT. Synthèse rédigée avec assistance IA (Anthropic Claude), relue par l’équipe Réussir SVT.