
Chapitre 10 — Iatrogénie médicamenteuse et pharmacovigilance · Topic 1 : Iatrogénie médicamenteuse · Leçon 1.3
Un même médicament peut faire vomir une majorité de patients à forte dose et déclencher une éruption cutanée grave chez un unique sujet sensibilisé — sans qu’aucune adaptation posologique ne change la donne. Cette leçon distingue les deux grandes familles de mécanismes d’effets indésirables (toxiques dose-dépendants vs immuno-allergiques), inventorie les facteurs de risque côté médicament et côté patient, et pose les définitions officielles que tu retrouveras à l’examen : effet indésirable, effet secondaire, effet indésirable grave, effet indésirable inattendu.
🎯 Objectifs pédagogiques
À la fin de cette leçon, tu sauras :
- énoncer les définitions officielles d’un effet indésirable médicamenteux, d’un effet secondaire, d’un effet indésirable grave (EIG) et d’un effet indésirable inattendu ;
- lister les facteurs de risque côté médicament (marge étroite, interactions, nouveau, préparation manuelle) ;
- identifier les populations à risque (enfants, sujets âgés, grossesse, insuffisance rénale/hépatique, polypathologiques, polymédiqués) ;
- opposer les deux grands mécanismes — toxiques (dose-dépendants, tous patients) vs immuno-allergiques (indépendants de la dose, patients sensibilisés) ;
- comprendre pourquoi la notification spontanée détecte mal les événements rares, malgré son rôle central en pharmacovigilance.
🧭 Plan de la leçon
- Les définitions officielles à connaître
- Facteurs de risque liés au médicament
- Facteurs de risque liés au patient
- Mécanismes toxiques vs immuno-allergiques
- Détection des effets indésirables : notification et limites
1. Les définitions officielles à connaître
Sur une même feuille d’observation, quatre termes voisins désignent quatre réalités différentes : « effet indésirable », « effet secondaire », « effet indésirable grave », « effet indésirable inattendu ». Les distinguer est indispensable pour renseigner correctement une déclaration de pharmacovigilance et lire un RCP.
Le cours de référence retient quatre définitions :
| Terme | Définition |
|---|---|
| Effet indésirable médicamenteux | Réaction nocive et non voulue liée à un médicament, dans le cadre d’une utilisation conforme ou non conforme aux termes de l’AMM (y compris mésusage, abus, surdosage, exposition professionnelle), ou résultant d’une erreur médicamenteuse. |
| Effet secondaire (ou latéral) | Effet survenant en plus de l’effet primaire (ou principal) recherché lors de l’utilisation d’un médicament, pour une indication donnée. Il peut être désirable/bénéfique, indésirable, ou « neutre ». |
| Effet indésirable grave (EIG) | Effet indésirable létal (décès), ou mettant la vie en danger, ou entraînant une invalidité ou incapacité importante ou durable, ou provoquant/prolongeant une hospitalisation, ou se manifestant par une anomalie ou malformation congénitale, ou tout autre effet jugé grave par un professionnel de santé. |
| Effet indésirable inattendu | Effet indésirable non mentionné dans le résumé des caractéristiques du produit (RCP) — dans son type, sa gravité ou sa fréquence. |
« Effet indésirable grave » ne veut pas dire « effet indésirable inattendu ». Un choc anaphylactique à la pénicilline est grave (mise en danger de la vie) et attendu (bien décrit au RCP). À l’inverse, un léger tremblement inhabituel avec une molécule nouvelle est inattendu mais rarement grave. Les deux caractères se combinent : un effet grave et inattendu déclenche une déclaration accélérée en pharmacovigilance.
Un effet secondaire peut être bénéfique : l’exemple classique est celui du sildénafil, initialement développé comme antihypertenseur, dont l’effet secondaire sur la vasodilatation caverneuse est devenu son indication principale (dysfonction érectile). Un effet secondaire n’est donc pas automatiquement un effet indésirable.
2. Facteurs de risque liés au médicament
Certains médicaments sont, par nature, plus à risque de provoquer un EI. Le cours en cite quatre catégories :
- Médicaments à marge thérapeutique étroite : la fenêtre entre dose efficace et dose toxique est faible (AVK, digoxine, lithium, anti-épileptiques comme la carbamazépine). Une variabilité modeste des concentrations plasmatiques suffit à basculer du sous-dosage à la toxicité.
- Médicaments à risque d’interaction : inhibiteurs ou inducteurs enzymatiques (macrolides, azolés, rifampicine, phénobarbital, millepertuis). Ils modifient le métabolisme des médicaments cotraités et provoquent surdosages ou pertes d’efficacité.
- Tout nouveau médicament : le profil d’EI rares n’a pas eu le temps d’émerger. C’est justement dans les premières années de commercialisation qu’on repère les EI rares et graves.
- Médicaments nécessitant une préparation manuelle (reconstitution, dilution, perfusion en seringue électrique) : chaque manipulation multiplie le risque d’erreur d’administration.
Ces caractéristiques ne s’excluent pas — un anticancéreux injectable récent cumule souvent les quatre. Elles justifient les mesures spécifiques : suivi thérapeutique pharmacologique (STP), plan de gestion des risques, préparation en unité pharmaceutique dédiée, double vérification.
3. Facteurs de risque liés au patient
Certaines populations sont particulièrement exposées à la iatrogénie médicamenteuse — on parle de populations « à risque » ou « particulières » :
| Population | Raison principale |
|---|---|
| Enfants | Organisme immature — fonction rénale et hépatique en développement, poids et surface corporelle variables, indications parfois hors AMM. |
| Sujets âgés / très âgés | Altérations physiologiques liées au vieillissement (fonction rénale, composition corporelle, sensibilité pharmacodynamique accrue). |
| Grossesse | Deux organismes exposés à la fois (mère + embryon/fœtus) — risque tératogène, transfert placentaire. |
| Insuffisant rénal ou hépatique | Élimination ou métabolisme des médicaments altérés — risque de surdosage même à posologie usuelle. |
| Patient polypathologique | Comorbidités multipliant les points de fragilité (cardio-rénale, hépato-rénale). |
| Patient polymédiqué | Interactions médicamenteuses combinatoires, difficiles à anticiper. |
Dans ces populations particulières, il manque des données d’efficacité et de sécurité : elles sont souvent exclues des essais cliniques pour raisons éthiques ou méthodologiques. Résultat : le prescripteur doit extrapoler, à partir de posologies validées sur des « adultes en bonne santé », ce qu’il faut donner à une octogénaire polymédiquée avec une clairance de la créatinine à 25 mL/min. C’est un axe majeur de la pharmacovigilance moderne.
4. Mécanismes toxiques vs immuno-allergiques
Le cours distingue deux grands mécanismes d’effets indésirables médicamenteux — cette opposition est demandée en QCM :
| Critère | Effets toxiques | Effets immuno-allergiques |
|---|---|---|
| Cause | Liés aux propriétés pharmacologiques du médicament | Liés à une réaction du système immunitaire (médiation cellulaire ou humorale = anticorps) |
| Dose | Dose-dépendants | Indépendants de la dose |
| Patients concernés | Tous les patients (avec variabilité inter- et intra-individuelle) | Uniquement les patients sensibilisés au médicament |
| Réintroduction | Ne contre-indique pas systématiquement la réintroduction (avec adaptation posologique, parfois traitement symptomatique) | Contre-indique en général la réintroduction du médicament |
| Exemple | Néphrotoxicité des aminosides, ototoxicité de la cisplatine | Choc anaphylactique aux bêta-lactamines, DRESS syndrome |
Un effet toxique est un effet de la molécule : il touche tout le monde à dose suffisante, on peut « jouer » sur la posologie et parfois y adjoindre un traitement symptomatique. Un effet immuno-allergique est un effet du patient face à la molécule : il ne touche que le sujet sensibilisé, ne dépend pas de la dose (une trace peut suffire), et ferme le plus souvent l’accès à la molécule à vie.
La classification des effets indésirables en types A, B, C, D, E, F (Rawlins & Thompson, 1977, reprise par l’OMS) affine cette dichotomie : type A = augmenté (Augmented, dose-dépendant, prévisible) = toxique ; type B = bizarre (Bizarre, imprévisible, allergique) = immuno-allergique ; type C = chronique ; type D = différé ; type E = fin de traitement (End, rebond) ; type F = échec inattendu (Failure). Le cours de PASS/LAS ne demande que la dichotomie toxique/immuno-allergique, mais cette classification étendue est celle utilisée en pharmacovigilance opérationnelle.
5. Détection des effets indésirables : notification et limites
La détection d’un effet indésirable dépend de sa fréquence et de la taille des échantillons observés. Les essais cliniques pré-AMM (Chapitre 2) portent typiquement sur 1 000 à 3 000 patients : ils permettent de détecter les EI fréquents ou moyennement fréquents, mais ratent systématiquement les EI rares (< 1/1 000) et très rares (< 1/10 000). C'est pourquoi la phase IV post-AMM et la notification spontanée sont indispensables.
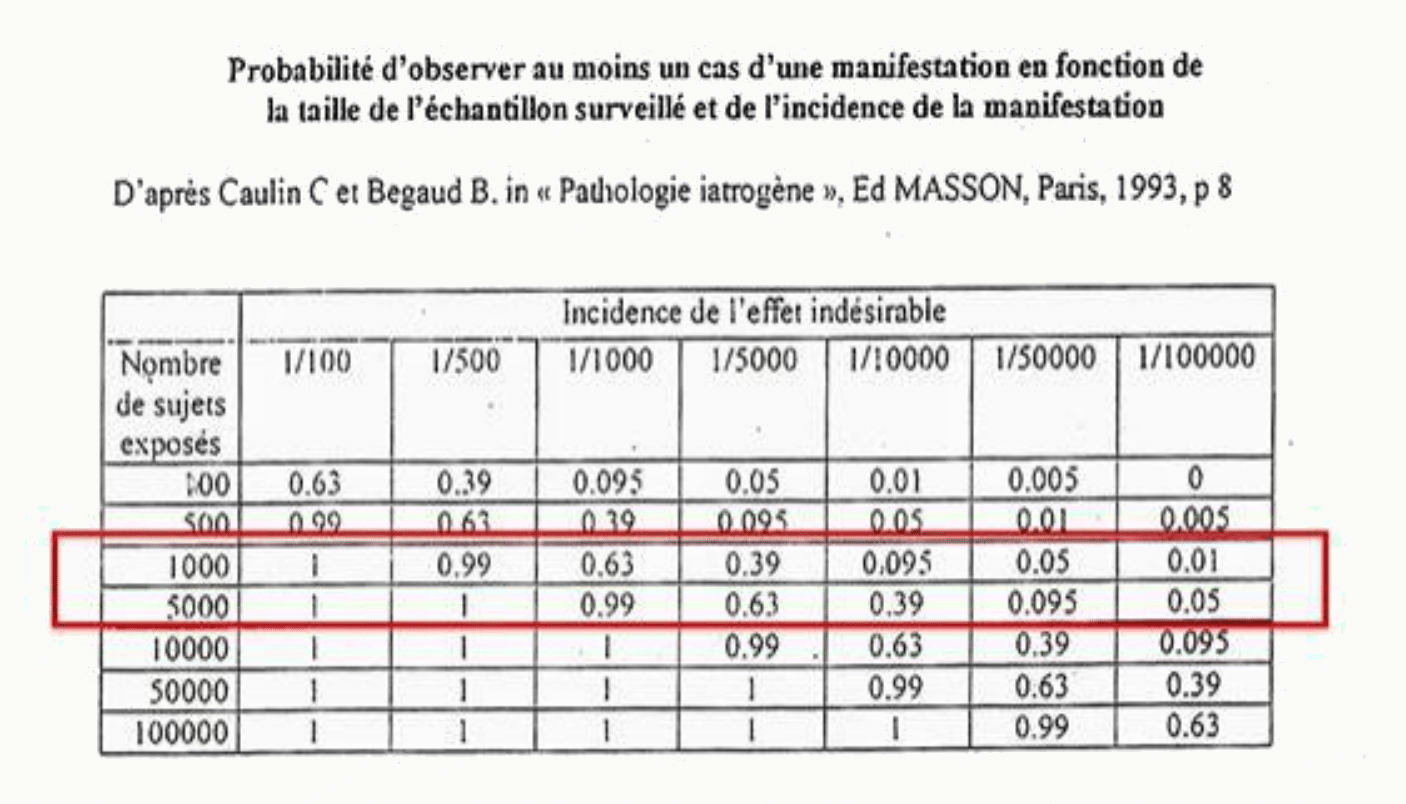
La lecture de cette figure est directe : pour repérer un EI qui touche 1 patient sur 10 000, il faut avoir exposé un nombre bien supérieur de patients — au moins 30 000 pour espérer voir trois cas. Aucun essai clinique de phase III ne réunit un tel effectif : c’est la vraie vie post-AMM qui apporte l’information, à condition qu’elle soit correctement notifiée.
- Essais pré-AMM (1 000-3 000 patients) : EI fréquents détectés, EI rares/très rares non détectés.
- Premières années post-AMM : c’est là qu’on repère les EI rares/très rares et graves, grâce à la notification spontanée.
- La sous-notification (déclarations non faites) est la principale limite du système : on estime que moins de 10 % des EI sont effectivement déclarés.
Les mécanismes de la déclaration, les acteurs (30 CRPV, ANSM, EMA, Vigibase), la méthode française d’imputabilité et les limites du système sont détaillés dans le Topic 2. Les grandes crises sanitaires (Mediator, Lévothyrox, vaccins Covid) sont les révélateurs — souvent tardifs — de ces limites structurelles.
🧠 À retenir absolument
- EI = réaction nocive et non voulue ; effet secondaire = en plus de l’effet principal (peut être bénéfique) ; EIG = létal, vital, invalidant, hospitalisant ou congénital ; EI inattendu = non mentionné au RCP.
- Facteurs de risque médicament : marge étroite, risque d’interaction, nouveau, préparation manuelle.
- Populations patient à risque : enfants, âgés/très âgés, grossesse, insuffisant rénal/hépatique, polypathologique, polymédiqué — souvent exclues des essais.
- Toxiques = dose-dépendants, tous patients, pas de contre-indication systématique à la réintroduction. Immuno-allergiques = indépendants de la dose, patients sensibilisés, contre-indication à la réintroduction.
- Les EI rares/très rares et graves sont détectés dans les premières années post-AMM, pas dans les essais cliniques.
❓ Questions fréquentes
Une réaction locale au point d’injection est-elle un effet secondaire ou un effet indésirable ?
Elle peut être les deux. Une rougeur transitoire au point d’injection d’un vaccin est un effet secondaire attendu, mentionné au RCP : elle est nocive mais mineure. Une réaction locale extensive avec nécrose ou surinfection devient un effet indésirable grave — même localisé — car elle peut prolonger une hospitalisation ou laisser une cicatrice invalidante. La qualification dépend donc de l’intensité et des conséquences, pas de la localisation.
Pourquoi ne peut-on pas réintroduire un médicament après une réaction immuno-allergique ?
Parce que la réaction repose sur une mémoire immunologique : le système immunitaire, une fois sensibilisé, garde la trace de l’antigène (le médicament ou l’un de ses métabolites). Une réexposition, même à dose infime, déclenchera une réponse potentiellement plus intense et plus rapide — c’est le principe du choc anaphylactique. Des équipes spécialisées pratiquent, dans certains cas très restreints, des tests d’imputabilité allergologique et des désensibilisations encadrées, mais cela reste l’exception.
Un effet indésirable non mentionné au RCP est-il forcément dû à une erreur du fabricant ?
Non. Un effet inattendu est simplement un effet non répertorié dans le RCP (dans son type, sa gravité ou sa fréquence). Il peut s’agir d’un effet trop rare pour avoir été détecté dans les essais cliniques (< 1/10 000), ou d'un effet qui n'apparaît que dans des sous-populations peu étudiées (sujets âgés, insuffisants rénaux). La détection de ces effets est précisément la mission de la phase IV et de la notification spontanée. Elle motive régulièrement une modification du RCP par l’ANSM et l’EMA.
Pourquoi les sujets âgés cumulent-ils autant de facteurs de risque ?
Parce que le vieillissement associe polypathologie (diabète, HTA, arthrose, insuffisance cardiaque, dépression), polymédication (souvent 5 à 10 traitements chroniques), modifications pharmacocinétiques (baisse de la clairance rénale, réduction du métabolisme hépatique, modification de la composition corporelle) et sensibilité pharmacodynamique accrue. Chaque axe pèse séparément ; leur cumul fait exploser le risque d’interaction et d’EI. Les scores comme la liste de Beers ou STOPP/START aident à repérer les médicaments particulièrement inappropriés dans cette population.
Pourquoi le cours insiste-t-il sur la notion de « nouveau médicament » ?
Parce que le profil d’effets indésirables d’une molécule évolue avec son usage en vie réelle. Un médicament testé sur 3 000 patients en phase III ne peut pas révéler les EI qui surviennent 1 fois sur 10 000. Il faut, en moyenne, plusieurs années de commercialisation et des dizaines de milliers d’expositions pour dresser un tableau complet. C’est pour cela que l’ANSM impose un Plan de Gestion des Risques et que les nouveaux médicaments sont accompagnés du pictogramme « triangle noir » inversé, invitation à une vigilance renforcée.
🚀 Pour aller plus loin
Pour prolonger vers la déclaration et les populations à risque :
Contenu pédagogique original — Réussir SVT. L’équipe Réussir SVT.